informacje


środa, 30 sierpnia 2017

Jak zrobić zdjęcie atomu?

Kontynuując tematykę atomową, która okazała się całkiem popularna, spróbuję odpowiedzieć na pytanie, które już parę razy mi zadawano - jak wygląda atom i czy kiedykolwiek zrobiono mu zdjęcie?

Głównym problemem w kwestii oglądania atomu, jest to, że jest on bardzo mały. I jest to problemem na trzy różne sposoby: po pierwsze, potrzebny jest układ który ten bardzo drobny sygnał wychwyci, wzmocni i powiększy aby stał się dostępny naszym oczom. Przeciętny mikrofon używany na koncertach i uroczystościach, zbiera dźwięki nawet o głośności szeptu, zaś szereg wzmacniaczy może zwiększyć jego siłę na tyle, aby był słyszalny nawet z drugiego końca sali. Bzycząca tuż przy mikrofonie pszczoła mogłaby być słyszalna. Ale już próba użycia tego mikrofonu, aby uchwycić dźwięk, jaki z pewnością wydaje spadające na ziemię ziarenko maku, jest skazana na niepowodzenie, odgłos jest bowiem tak nikły i słaby, że odbiorniki nie zareagują.
 Podobnie jest z próbami zarejestrowania odbicia światła od atomu. W końcu przecież fotony, zarówno gdy uznamy je za cząstki jak i przy interpretacji jako pęczki falowe, same są bardzo drobne a w strumieniu światła w skali nanometrowej nie osiągają zbyt dużego zagęszczenia. Jeśli zaczniemy zliczać sygnały pochodzące od pojedynczego atomu może się okazać, że w czasie wykonywania zdjęcia dostał 15 fotonami, z czego 4 odbiły się w naszą stronę.

Drugi problem dotyczy natomiast proporcji między działaniem zmierzającym do otrzymania sygnału a zachodzącymi procesami - ze względu na rozmiar, nawet bardzo małe działanie, polegające na zalaniu atomu światłem, może się okazać zbyt duże aby móc otrzymać jakiś sensowny obraz. Fotony z zakresu widzialnego mogą wzbudzać elektrony atomu, a nawet je odrywać. Rzecz zatem w tym, aby zadziałać na tyle mocno aby zarejestrować jakieś szczegóły, a na tyle słabo aby nie zniszczyć obserwowanego.

Trzecim zaś problemem jest to, że rozmiar fali światła jest w większości zakresów wielokrotnie większy od samego atomu, a to ogranicza naszą rozdzielczość.

Rozdzielczość
Rozdzielczością w układach optycznych nazywamy minimalną odległość między dwoma punktami, przy jakiej da się jeszcze dostrzec między nimi różnicę - poniżej tej wartości będą widziane jako jeden punkt. Jest ona ograniczona nie tylko przez czysto techniczne aspekty, w rodzaju mocy soczewek, refrakcję czy wielkość obiektywu. W przypadku bardzo małych punktów świetlnych wytwarzanych przez układ skupiający, znaczenia nabiera też dyfrakcja światła. Dwie plamki, leżące zbyt blisko siebie, zaczną się zlewać za sprawą interferencji nawet jeśli wydawałoby się, że ich obrysy jeszcze się nie stykają.
Granicę dla danej długości fali światła z którego stworzony jest obraz, wyznacza warunek Rayleigha, mówiący jaki jest minimalny kąt przy jakim rozróżniane będą promienie światła o danej długości fali. Im krótsza fala promieniowania, tym większa rozdzielczość. Dla światła fioletowego w standardowych mikroskopach optycznych, minimalna rozdzielczość liniowa to około 200 nm. Atomy są około tysiąc razy mniejsze od tej wartości.
Można próbować omijać te problemy zmniejszając długość fali, czyli brnąć poza zakres widzialny. W tym przypadku tysiąckrotne zmniejszenie długości fali da nam promieniowanie rentgenowskie. Bardzo przenikliwe, trudne do zogniskowania przy pomocy jakichś soczewek, w dodatku jonizujące. W taki sposób klasycznego mikroskopu się nie zrobi

Jeśli nie światło to coś innego
Skoro światło jest ograniczane przez prawa fizyki, to może spróbujmy otrzymać obraz przy pomocy czegoś zupełnie innego? Na przykład rejestracji bardzo drobnych cząstek.

Pierwszym takim pomysłem był mikroskop polowy, oparty o rejestrację elektronów emitowanych przez atomy umieszczone w bardzo silnym polu elektrycznym. Elektrony są bardzo małe (nie zdołano określić średnicy), a długość odpowiadającej im wedle praw fizyki kwantowej fali de Brogile'a jest w sam raz na tyle krótka, aby możliwe było ich użycie do obrazowania poniżej możliwości światła.
Pomysł na mikroskop był bardzo prosty. Wiadomo było, że metale mogą emitować elektrony pod wpływem przyłożonego dużego napięcia. W zasadzie więc można powiedzieć, że w takich warunkach "świecą" elektronami, czerpiąc je wciąż z przyłożonego prądu, i emitując w próżnię pod wpływem pola. Elektrony od miejsca uwolnienia do drugiej elektrody poruszają się po liniach prostych, zgodnie z liniami pola. Miejscem na powierzchni metalu, z którego elektrony są wyświecane najchętniej, są oczywiście atomy bo tam skupia się największe ich zagęszczenie, emisja z przestrzeni pomiędzy, bezpośrednio z wiązań, jest mało prawdopodobna. Z przyczyn geometrycznych najłatwiej emitują elektrony atomy znajdujące się na lokalnych krawędziach, a więc na końcach ostrzy, w mniejszej skali na końcach nierówności, w jeszcze mniejszej na krawędziach warstw w jakie ułożone są atomy w krysztale metalu.

Możliwe jest zatem zbudowanie układu, w którym końcówka ostrza emituje elektrony, a te rozbiegają się po linii prostej dążąc do dużej anody i utrwalając się na błonie fotograficznej utworzą powiększony aż do "naszych" wymiarów obraz ułożenia atomów na końcówce ostrza. Pierwszą taką próbę przeprowadzono już w 1936 roku. Typowy obraz z mikroskopu polowego wygląda następująco:
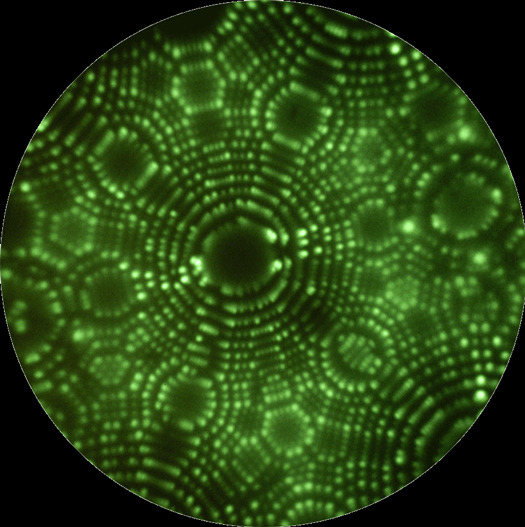
Atomy to te jasne kropki, z których ułożony jest wzór. Ciemne obszary to płaskie wnętrza warstw, atomy wewnątrz warstwy prawie nie emitują elektronów. Widoczne są więc same krawędzie. Zdjęcie pokazuje nam w istocie trójwymiarowy obraz końcówki kryształu, zwróconej w naszą stronę.
Nie bardzo to widzicie? To zobaczcie model podobnej powierzchni, wykonany z małych kulek i oświetlony z boku:
Właśnie coś takiego pokazują takie obrazy. A każdy świetlny punkt budujący wzór, to jeden atom.

Z tego pomysłu wypączkował kolejny, mający zobrazować większe powierzchnie. W pewnym stopniu rzecz polega na odwróceniu sytuacji - sygnał zbierany jest ostrzem igły a elektrony emituje powierzchnia. Sygnałem zbieranym nie jest jednak obraz uderzających elektronów, a wartość prądu w danym punkcie, dlatego dla uzyskania obrazu powierzchni, trzeba ją całą punkt po punkcie przejechać z bliska igłą, czyli przeskanować. Stąd nazwa - skaningowa mikroskopia atomowa (STM).
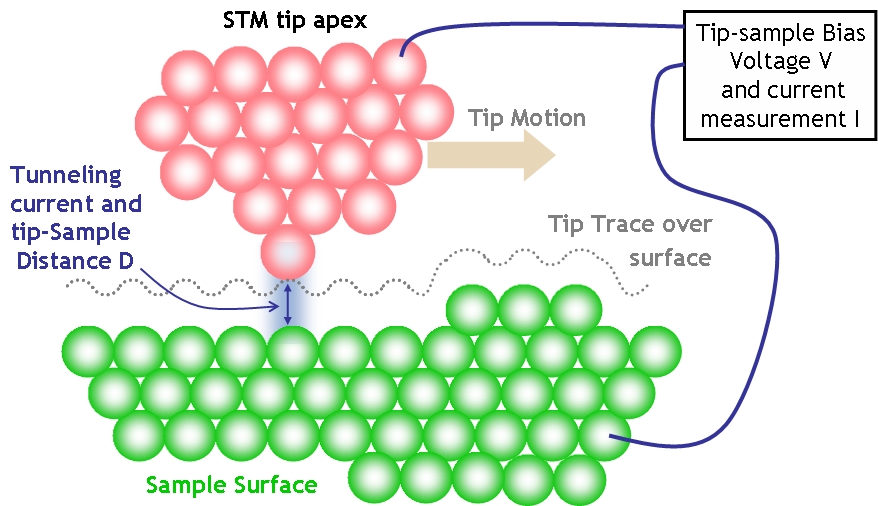
Wykorzystuje się tutaj prawa fizyki - końcówka igły jest bardzo blisko badanej powierzchni, nie dalej niż parę średnic atomów. Przyłożone napięcie jest duże, ale jednak zbyt małe aby elektron z metalu wyrwać. Czyli właściwie prąd nie powinien płynąć. Jednak efekty kwantowe umożliwiają tak zwane przejście tunelowe, to jest przeniknięcie cząsteczki przez stawiającą jej opór barierę sił, mimo posiadania zbyt małej energii. Elektron znika ze swojego atomu i pojawia się na ostrzu elektrody, mimo energii pola za małej aby go po prostu zjonizować.
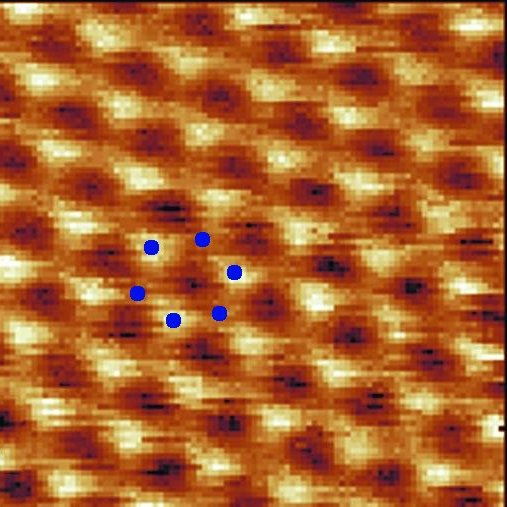
Czuły układ elektroniczny rejestruje płynący prąd. W przypadku tak małej skali natężenie prądu tunelowego zależy wprost od rzeczywistej odległości między atomem powierzchni a atomem ostrza, a różnice są na tyle duże, że już w zakresie odległości rzędu jednej średnicy atomu różnica staje się zauważalna. Gdy ostrze przesuwa się nad powierzchnią, w położeniu dokładnie nad atomem prąd jest większy a w położeniu pomiędzy atomami, nad leżącym bardziej wgłąb wiązaniem, jest słabszy.
Po nałożeniu siły sygnału na mapę przesunięć ostrza otrzymujemy obraz badanej powierzchni w skali atomowej. Na przykład obraz powierzchni grafitu:
Trochę bardziej wyrafinowana modyfikacja polega na utrzymywaniu stałej wartości prądu tunelowego przez regulowanie odległości, sygnałem jest więc wielkość odsunięcia. Ma to tą zaletę, że pozwala na obrazowanie bardziej różnorodnych powierzchni i nie ma ryzyka, że koniec igły zahaczy o nierówność.
Skanowanie wymaga bardzo precyzyjnego sterowania ruchem igły, używa się tu odpowiednich przetworników piezoelektrycznych. Ponadto sama igła musi być odpowiednio wykończona, tak aby jej szpic był najostrzejszy na świecie i kończył się pojedynczym atomem. W praktyce igłą jest drucik wolframowy ostrzony przy pomocy elektrochemicznego wytrawiania:


Metoda ta ma jednak istotne ograniczenie - można badać nią powierzchnie wykonane z materiałów przewodzących prąd. Aby móc badać inne materiały, wymyślono technikę jeszcze bardziej wyrafinowaną - mikroskopię sił atomowych (AFM).
W takim urządzeniu przemiatamy badaną powierzchnię umieszczoną bardzo blisko zaostrzoną sondą, umieszczoną na długim i elastycznym pręciku. Wskutek sił przyciągania pomiędzy atomami sonda przybliża się do powierzchni. Teraz trzeba tylko zmierzyć jak bardzo zmieniło się położenie sondy, można użyć czujników laserowych opartych o zmianę położenia odbicia promienia, ale widziałem także rozwiązania niejako dubletowe, w których przesunięcie sondy AFM badano sondą mikroskopii tunelowej rejestrując zmiany prądu tunelowego. Sonda najsilniej jest przyciągana gdy znajdzie się najbliżej atomu, a słabiej gdy w linii prostej od niej znajdzie się przestrzeń między atomami.
Dokładność obrazowania jest równie dobra jak w STM


Tutaj zobrazowano cząsteczkę pentacenu:


Obie techniki mają swoje ograniczenia. W praktyce można tak przeskanować tylko bardzo mały fragment powierzchni. Badana próbka musi być silnie schłodzona, aby obrazu nie rozmywały drgania termiczne, i utrzymywania w próżni. Jednym z głównych problemów technicznych są w obu technikach drgania zewnętrzne. Nie dość, że przeszkadzają drgania od ruchu ulicznego czy stąpania laboranta, ale też ponoć już takie źródła jak woda kapiąca z dachu na parapet czy po prostu wiatr tak bardzo rzucają igłą sondy na prawo i lewo, że nie da się zarejestrować sygnału. W zasadzie sonda umieszczona na stałe nad płaską powierzchnią byłaby niezłym sejsmometrem.

A może jednak światłem?
Tyle już się tu naopowiadałem o wadach światła do obrazowania w tak małej skali, że wypadałoby jednak wspomnieć o pewnym wyjątku. Zespół z Griffith University donosił kilka lat temu o rejestracji cienia pojedynczego atomu [1].

Atom iterbu został umieszczony w pułapce magnetycznej i oświetlony skupionym strumieniem światła w częstotliwości silnie przez ten pierwiastek adsorbowanej. Strumień światła przy pomocy soczewek skupiono tak, że przed atomem w zasadzie rozszerzał się, przez co cień atomu został poszerzony. Dalszy układ soczewek skupił obraz na matrycy mikroskopijnych detektorów. Otrzymany w ten sposób cień miał już kilka mikrometrów średnicy.
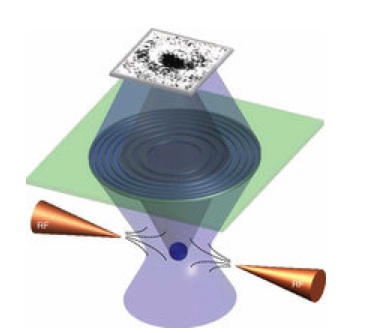
Warunek Rayleigha nie został jednak całkowicie pominięty - nie jest to właściwie cień lecz plamka Airy'ego powstała wskutek dyfrakcji światła, z ciemnym środkiem wskutek wygaszania faz i coraz słabszymi pierścieniami wokół:


Zdjęcie atomu i jego powłok elektronowych
Na koniec dochodzimy do przypadku chyba najbardziej wyrafinowanego - zdjęcia pojedynczych, samotnych atomów, z rozdzielczością umożliwiającą określenie kształtu i wielkości poszczególnych powłok elektronowych!

Pomysł na "mikroskopię kwantową" jest ponownie bardzo prosty i sprytny, ale dodatkowo odwołuje się do już omówionych technik.
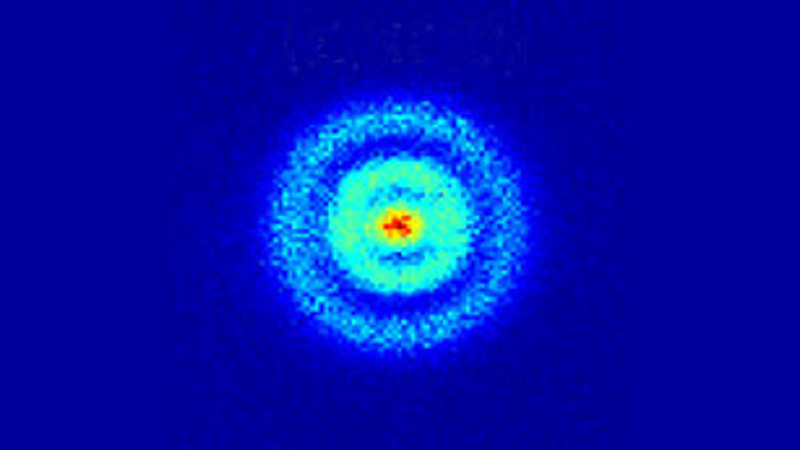
Obrazowanie zachodzi następująco: umieszczamy obojętne pary pierwiastka w próżni i przykładamy do nich bardzo silne pole elektryczne. W pewnym punkcie umieszczamy laser, który tworzy krótkie impulsy, na tyle drobne aby trafiały na raz tylko w jeden atom. Atom naświetlony laserem wchodzi w stan wzbudzony, jako tzw. atom Rydbergowski. W takim stanie elektron jest z nim słabo związany i łatwo ulega oderwaniu przez zewnętrzne pole elektryczne. Po zjonizowaniu, elektron trafia na elektryczny układ soczewkujący, który ma za zadanie powiększyć obraz oraz odfiltrować elektrony wybiegające tylko z jednego określonego miejsca w komorze badawczej. Detektor rejestruje jeden punkt. Potem strzelamy drugi raz laserem i wzbudzamy następny atom. I tak po kolei, punkt po punkcie [2].

Prawdopodobieństwo emisji elektronu z przestrzeni wokół jądra, jest największe tam, gdzie największe jest zagęszczenie ładunku, to jest w powłokach elektronowych. W miejscach powierzchni węzłowych funkcji falowej jest dokładnie zerowe. Zarazem jednak to z którego konkretnie punktu orbitala strzeli elektron, jest zupełnie przypadkowe. Po wzbudzeniu tysięcy atomów jeden po drugim w tym samym punkcie komory, otrzymamy jako sumę obraz przedstawiający statystyczny rozkład prawdopodobieństwa emisji, to jest rozkład zagęszczenia ładunku wokół jądra, czyli właśnie powłokę elektronową. Pierwszy taki obraz dla wodoru potwierdził, że orbitale podpowłok s mają kształt sferyczny:
----------
 * https://pl.wikipedia.org/wiki/Zdolno%C5%9B%C4%87_rozdzielcza
* https://en.wikipedia.org/wiki/Angular_resolution#Explanation
* https://en.wikipedia.org/wiki/Diffraction-limited_system
* https://en.wikipedia.org/wiki/Scanning_tunneling_microscope
* https://en.wikipedia.org/wiki/Field_ion_microscope
* https://en.wikipedia.org/wiki/Atomic_force_microscopy

[1] Erik W. Streed, Andreas Jechow, Benjamin G. Norton & David Kielpinski, Absorption imaging of a single atom, Nature Communications 3, Article number: 933 (2012)[2] A. S. Stodolna, A. Rouzée, F. Lépine, S. Cohen, F. Robicheaux, A. Gijsbertsen, J. H. Jungmann, C. Bordas, and M. J. J. Vrakking; Hydrogen Atoms under Magnification: Direct Observation of the Nodal Structure of Stark States, Phys. Rev. Lett. 110, 213001

piątek, 25 sierpnia 2017

Jaki może być największy atom?

Jak duży maksymalnie może być atom? Czy możliwe jest aby powiększyć go tak bardzo, że stanie się niemal widoczny gołym okiem?


Atom to zgodnie z definicjami układ składający się z elektronów krążących wokół jądra, zawierającego protony oraz neutrony (wyjątek - wodór-1 mający tylko proton). Ze względu na efekty kwantowe to w jaki sposób elektrony są wokół atomu rozmieszczone, jest dość skomplikowane, ale dla uproszczenia przyjmijmy znany wszystkim model planetarny, w którym elektrony krążą po prostu po kolistych orbitach.
Atomy są bardzo małe. Naprawdę bardzo. Ich średnice mierzymy w Angstremach, stanowiących jednostki o długości 10−10 metra, czyli obrazowo jest to 0,0000000001 metra. Ludzie właściwie nie ogarniają takich skal, bo nigdy nie stykają się takimi krotnościami wśród obiektów materialnych. Człowiek o wysokości 1,75 m jest w stosunku do Ziemi o średnicy 12 740 km zaledwie 7,3 miliona razy mniejszy, co stanowi różnicę o sześć rzędów wielkości. Tymczasem atomy są od człowieka o dziesięć rzędów wielkości mniejsze.
I choć są tak małe, atomy składają się ze składników jeszcze mniejszych. Większość ich masy jest zawarta w centralnym jądrze. Budujące jądro neutrony i protony są od elektronów 1839 razy cięższe. Jądro ma też niezwykle małą średnicę, jeśli porównać ją z rozmiarem orbity na której znajdują się elektrony, jest bowiem około sto tysięcy razy mniejsze. W zasadzie większość objętości atomu to pustka przez którą przebiegają silne oddziaływania elektryczne. Gdybyśmy powiększyli atom do średnicy Ziemi, jądro miałoby około 120 metrów średnicy.
Jako wielkość danego atomu przyjmujemy wielkość najdalszej orbity jego elektronów. Najmniejszy atom wodoru ma zaledwie 0,53 A średnicy, największy atom cezu ma średnicę 2,32 A, czyli jest tylko 5 razy większy. No chyba że weźmiemy pod uwagę szczególny stan atomu, a konkretnie jego elektronów.

Elektrony grupują się w powłokach elektronowych, przy czym w danej powłoce mieścić się może tylko pewna ich liczba. Ponieważ układ taki dąży do stanu o najniższej energii, elektrony wypełniają najbliższe możliwe orbity względem jądra. Siła przyciągania elektronu z jądrem zależy od tego jak blisko niego krąży; standardowo wyraża się ją w energii jonizacji, to jest takiej porcji która jest w stanie całkowicie oderwać elektron i utworzyć jon. Jest to energia potrzebna na to aby odchylić elektron z położenia równowagowego i oddalić go w "nieskończoność".

A co jeśli dostarczymy elektronowi nieco mniej energii? Otóż zacznie przeskakiwać na następną, wyższą energetycznie orbitę. W jego własnym miejscu zrobi się wakat, a układ w atomie stanie się niestabilny. Mówimy wtedy o stanie wzbudzonym. Zaraz więc ten sam lub inny elektron z wyższej powłoki, powróci w to miejsce, wypromieniowując kwant energii w postaci światła odpowiedniej długości fali. Na tych zjawiskach opiera się absorpcja i emisja światła, decydująca na przykład o kolorach materii czy płomieni.

Zastanówmy się jak to wygląda, na przykładzie najprostszego atomu - wodoru. Wodór ma tylko jeden elektron, na podpowłoce 1s, to jest na najbliższej orbicie. Wzbudzenie go porcją energii spowoduje że przeskoczy on na następną potencjalnie możliwą orbitę, na podpowłokę 2s. Kolejna porcja przesunie go na podpowłokę 2p a następna na 3s. Kolejność podpowłok zmienia się wedle rosnących energii wedle pewnego wzoru, zwykle rysowanego jak deszczyk na tabelce:


Jak możemy zobaczyć, po 11 przeskokach dzięki coraz większym porcjom energii, elektron znajdzie się na podpowłoce 6s, czyli znajdzie się w takim położeniu, w jakim znajdowałby się zewnętrzny elektron atomu Cezu. To już dosyć daleko. Co jednak stanie się, jeśli będziemy mu dodawać następne porcje energii, ale zbyt małe aby go po prostu zjonizować? Będzie przeskakiwał na kolejne i kolejne, aż znajdzie się na egzotycznych podpowłokach w rodzaju 17s które nie występują w żadnym istniejącym pierwiastku. Zaś wraz z kolejnymi przeskokami, rosnąć będzie też wielkość orbity, czyli odległość od jądra.
Przypomnijmy sobie teraz definicję atomu, jako układu dodatnio naładowanego jądra i krążących wokół elektronów. Atom z bardzo wzbudzonym, bardzo odległym elektronem, nadal jest formalnie atomem. A skoro tak, to jego średnica, która jest liczona jako średnica najdalszej orbity elektronowej, jest teraz bardzo duża. Tak bardzo duża, że w ekstremalnych przypadkach ze skali nano zbliża się do dużo lepiej nam znanych skal ułamków milimetra.

Tego typu atomy wzbudzone niemal do granicy jonizacji, nazywamy atomami Rydberga, wzięły nazwę od wzoru Rydberga opisującego długości fal w widmie emisyjnym wodoru. Wodór poddany działaniu wysokiej temperatury lub prądu elektrycznego, zaczyna emitować światło zawierające wiele serii pasm emisyjnych. Rydberg empirycznie opisał wszystkie te serie jednym wzorem, gdy jeszcze nie było wiadomo z czego wynikają. Gdy już ustalono model atomu, dla wszystkich stało się jasne, że bardziej oddalone serie emisyjne są wynikiem spadania na najbliższą jądru orbitę elektronu bardzo silnie wzbudzonego.

Rozmiar
Wraz ze stopniem wzbudzenia, bardzo szybko wzrasta promień orbity. Dla n=10 to jest dla dziesiątego poziomu energetycznego, średnica wzbudzonego atomu wodoru jest 200 razy większa niż w stanie podstawowym .
Przy bardzo silnym wzbudzeniu atom powiększa się tysiące a nawet miliony razy. Jednym z takich przypadków jest opisana w 2009 roku cząsteczka dwóch ultrachłodnych atomów rubidu, które po silnym wzbudzeniu utworzyły wiązanie o długości 100 nanometrów. Atomy połączone wiązaniem kowalencyjnym zatrzymują się w optymalnej odległości w której ich zewnętrzne powłoki stykają się ze sobą,zatem promień każdego z atomów wynosił 50 nm i był 25 razy większy niż normalnie.[1]

Ale to jeszcze nic. Niedawno doniesiono o zaobserwowania cząsteczki dwóch atomów cezu wzbudzonych do 44 poziomu energetycznego. Cząsteczka ta ma wielkość 1 mikrometra, co oznacza że jest większa niż wiele bakterii.[2]
Obliczenia pokazują, że w ekstremalnych przypadkach około 1000 poziomu energetycznego, średnica atomu osiąga około 1 mm.

Trwałość
Atomy wzbudzone energetycznie są generalnie nietrwałe - układ elektronowy będzie dążył do stanu podstawowego, toteż wybity daleko skrajny elektron "spadnie" z orbity możliwie najbliżej, emitując światło o długości fali odpowiadającej różnicy energii. Czas trwania takiego stanu jest zazwyczaj skrajnie krótki, w przejściach odpowiedzialnych za fluorescencje są to czasy rzędu nanosekund i krótsze. Jeśli jednak wzbudzenie jest duże, stan przedłuża się. Wynika to z prawdopodobieństwa przejścia energetycznego - im większa jest energia przejścia, tym mniejsze jest prawdopodobieństwo zajścia. Średni czas trwania stanu wzbudzonego w badanych laboratoryjnie atomach rydbergowskich, jest rzędu od milisekund do niemal sekundy. Wystarcza to aby zbadać ich właściwości, oraz aby ich obecność miała wpływ na procesy fizyczne.

Z drugiej jednak strony, takie silnie wzbudzone atomy są bardzo wrażliwe. Znacznie oddalony elektron jest już dosyć słabo związany z jądrem atomowym, i niewiele potrzeba mu energii aby odpadł całkowicie. Wystarczać mogą zderzenia z innymi atomami, foton światła czy własne drgania termiczne. Charakterystyczną cechą takich układów jest też łatwa jonizacja pod wpływem pola elektrycznego czy magnetycznego. Dlatego zazwyczaj stan ten jest badany w wysokiej próżni i w bardzo niskich temperaturach.
Całkiem niezłe warunki do trwania takiego stanu istnieją w otwartej przestrzeni kosmicznej. Próżnia międzygwiezdna jest dużo doskonalsza od otrzymywanej w ziemskich laboratoriach, atom może przebyć w przestrzeni wiele kilometrów zanim zderzy się z innym. Jest tam też dosyć chłodno, średnia temperatura wszechświata to zaledwie kilka kelwinów. Dlatego atomy rydbergowskie o bardzo wysokich poziomach energetycznych, rzędu n=300 i więcej, mogą trwać w kosmosie tak długo, aż nie dojdzie do spontanicznego przejścia energetycznego, a to może potrwać zaskakująco długo. Ich obecność w kosmosie jest trudna do wykrycia, możliwe więc, że da się przy ich pomocy wyjaśnić choć część niedomkniętego bilansu materii we wszechświecie.

Z powodu tej delikatności trudno byłoby jednak "zobaczyć" atom rydbergowski, nawet przy użyciu mikroskopu świetlnego. Nasze działania polegające na zalaniu go strumieniem światła mogą po prostu spowodować jego rozpad. W praktyce obserwuje się je pośrednio. Możemy zaczekać aż spontanicznie powróci do stanu podstawowego i zarejestrować kwant światła o wysokiej energii. Możemy też podziałać na niego bardzo słabym polem elektrycznym. Wykrycie jonizacji, to jest pojawienia się elektronu i kationu, w sytuacji gdy działające pole było bardzo słabe, dowodzi istnienia stanu silnie wzbudzonego, w którym to słabe pole było wystarczająco silne aby elektron oderwać ostatecznie.

Materia rydbergowska
Jedną z ciekawych właściwości wysoce wzbudzonych atomów jest dość wysoki moment dipolowy. Elektron krąży bowiem tak daleko i na tyle wolno, że w skończonym czasie uwidacznia się wyróżniony wektor elektryzacji. Fakt ten powoduje, że wzbudzone atomy mają skłonność do "sklejania" się w większe grupy. Chwilowe, ukierunkowane momenty dipolowe generują między nimi odpowiednik sił Londona. Ze względu na słabe przyciąganie, w grupkach wielu atomów rydberga elektrony mogą przeskakiwać z jednego na drugi, tworząc uśredniony stan podobny do wiązania metalicznego, co dodatkowo stabilizuje układ. Tak powstałe klastry tworzą nowy stan materii, który trudno nazwać ciałem stałym, gazem czy cieczą, oraz na pewno nie plazmą, bo mimo wszystko elektrony wciąż są z jądrami związane.

Co ciekawe, klastry takie są dużo trwalsze od osobnych wzbudzonych atomów, następuje interferencja ich funkcji falowych i uwspólnienie stanu, możliwe też że wiązanie "rydbergometaliczne" tworzy mały dołek na wykresie energetycznym utrudniając elektronom powrót do stanu podstawowego jeszcze troszeczkę. Dla klastrów 12 atomowych czas życia to już około 25 sekund. Grupki po kilkadziesiąt atomów mogłyby mieć średni czas trwania rzędu minut lub godzin, o ile oczywiście udałoby się je odizolować od zewnętrznych wpływów na tak długo. Na razie otrzymujemy klastry w formie płaskich warstw na podłożu, z którym słabo oddziałują, największy zgłoszony składał się z 91 atomów. Są pewne teoretyczne ograniczenia wielkości, związane z tym że jądra atomów są sklejane przez gaz elektronowy, który uśrednia się w czasie na tyle, iż działa jak równomierna siła. Problem pojawia się jednak gdy elektronów nie ma wcale tak dużo, a sam klaster jest ogromny.
Dla układu atomów na setnym poziomie energetycznym, odległości między nimi są już większe niż 1000 nanometrów. Jeśli grupa jest więc duża to biorąc pod uwagę, że elektron nie może przekraczać prędkości światła, może się zdarzyć że w wyniku przypadkowych fluktuacji lokalnie ładunek elektronów zwiększy się w pewnym miejscu, a bardziej osamotniony atom z brzegu będzie odczuwał zbyt słabe przyciąganie i oderwie się, zaś potrzebne do jego związania elektrony zwyczajnie nie nadążą. Klaster będzie się wówczas rozpadał i jonizował.

Otrzymywanie
Znanych jest kilka metod otrzymywania takich atomów. W każdym chodzi o to aby wzbudzać atomy silnie ale jednak precyzyjnie, poniżej progu jonizacji. Jednym ze sposobów jest bombardowanie atomów elektronami przyspieszonymi w polu elektrycznym. Energia elektronów zależy wtedy od przyłożonego potencjału i można ją z dużą dokładnością określić, stąd możliwość przekazania atomom konkretnej jej porcji.
Inny sposób to zderzanie obojętnego atomu z jonem. Zachodzi wtedy między nimi wymiana elektronu. Zostaje on wzbudzony za sprawą energii kinetycznej zderzanych jąder.
Obecnie najbardziej badanym sposobem jest jednak wzbudzanie elektronów światłem - pochłonięcie przez atom kwantu światła wzbudza jego zewnętrzne elektrony do stanu o dokładnie takiej energii jaką miał tamten foton. Precyzyjnie dobierając długość fali można zatem otrzymać atom na takim poziomie energetycznym jaki jest nam potrzebny.

Zastosowanie
Czy atomy rydbergowskie, to tylko taka sobie ciekawostka, bez praktycznych zastosowań? Wprawdzie jest to stan dość egzotyczny i nietrwały, ale w niektórych sytuacjach okazuje się idealny. Przede wszystkim są idealnym obiektem do badań fizycznych, mogących potwierdzić przewidywania co do oddziaływań fizycznych w zwyczajnych atomach. Bardziej jednak interesującym zastosowaniem, jest użycie ich jako qubitów w komputerach kwantowych. Stany kwantowe wzbudzonych atomów można zmieniać przy pomocy odpowiednio dobranych impulsów światła bez jonizacji Ponieważ zaś stany takie trwają w tym przypadku dosyć długo, można zdążyć wykonać kwantowe obliczenia zanim układ się rozpadnie.
W zeszłorocznym artykule z Nature Communications donoszono o przeprowadzeniu obliczeń na układzie 40 atomów rydbergowskich, co stanowi jeden z największych zbudowanych układów.[3]
---------
*  https://en.wikipedia.org/wiki/Rydberg_atom
*  http://www.princeton.edu/~mlittman/SciAmer.pdf
*  https://en.wikipedia.org/wiki/Rydberg_matter

[1] Vera Bendkowsky, Bjorn Butscher, Johannes Nipper, James P. Shaffer, Robert Low & Tilman Pfau. "Observation of ultralong-range Rydberg molecules." Nature, Vol 458, 23 April 2009, doi:10.1038/nature07945.
[2] Heiner Saßmannshausen et al. Observation of Rydberg-Atom Macrodimers: Micrometer-Sized Diatomic Molecules, Physical Review Letters (2016). DOI: 10.1103/PhysRevLett.117.083401
[3]  https://www.nature.com/articles/ncomms13449

sobota, 5 sierpnia 2017

Kiedyś w laboratorium (57.)

Wielokrotnie w różnych wpisach pokazywałem wygodną i szybką metodę sprawdzania składu mieszanin poreakcyjnych, czyli chromatografią cienkowarstwową na wycinanej z arkusza płytce:

Jest prosta, pozwala dobrać skład eluentów, oraz często oddzielone składniki są bardzo ostro widoczne. Niemniej powtórzenie tego samego procesu z identycznym eluentem na kolumnie, często nie daje tak ładnych rezultatów. Oddzielone porcje podróżując wzdłuż kolumny rozmywają się i czasem zaczynają wtórnie na siebie zachodzić. Rozdział nie jest więc tak dobry jak to wyglądało na płytce.

Jednym z pomysłów na to jak rozwiązać ten problem, jest wykonanie rozdziału na bardzo dużej płytce - w systemie TLC preparatywnej:

Rozdzielony wyciąg z liści, widoczne pasma chlorofilu, karotenoidów i fityn
Taka płytka ma formę szklanej tafli o boku kilku lub kilkunastu centymetrów z nałożoną dość grubą warstwą podłoża rozdzielającego. Przy pomocy kapilarki lub pipetki nad dolną krawędzią płytki nakłada się poziomą krechę mieszaniny rozdzielanej, wielokrotnie powtarzają nakładanie. Następnie tak samo jak w małych płytkach, dolną krawędź zanurza się w eluencie. Potrzebna jest do tego odpowiednio duża komora, ja w jednym takim przypadku użyłem komory wielkości małego akwarium. Gdy płytka nasiąknie, krecha mieszaniny rozdziela się na długie pasy, zawierające oddzielone składniki. Aby je teraz ostatecznie oddzielić, bierze się nożyk lub szpatułkę o ostrym brzegu, i wydłubuje ten składnik, o jaki nam chodzi, zdrapując go ze szkła wraz z podłożem:
Zdrapiny zalewa się następnie jakimś mocnym eluentem aby wymyć oddzieloną frakcję. Można w ten sposób rozdzielać do około 0,5-1 g mieszaniny poreakcyjnej.

Ponoć można zdrapywać też plamki ze zwykłych, małych płytek, do celu badań jakąś bardzo czułą metodą analityczną, gdy dysponujemy małą ilością mieszaniny, wtedy do rozdziału wystarcza jedna kropla. Sam nigdy tego nie robiłem, ale słyszałem, że niektórzy się tak bawią.

niedziela, 9 lipca 2017

Chemiczne wieści (11.)

Dwie wody
Woda to jedna z najprostszych substancji na naszej planecie, złożona z jednych z najlżejszych pierwiastków - i paradoksalnie właśnie dlatego skomplikowana. Duża elektroujemność tlenu w połączeniu z faktem że wodór ma najmniejszy atom z wszystkich pierwiastków powodują, że po spolaryzowaniu wiązania atomy wodoru stają się bardzo skoncentrowanymi punktami dodatniego ładunku. Między nimi a pełnymi elektronów bardzo elektroujemnymi niemetalami mogą powstawać słabe oddziaływania elektrostatyczne, to jest wiązania wodorowe. Ze względu na budowę, cząsteczka wody może utworzyć aż cztery takie połączenia, z czego skwapliwie korzysta.
Tworzenie się takich oddziaływań między cząsteczkami wody, które w przeciętnych temperaturach mimo wszystko szybko się zrywają, na tyle "skleja" cząsteczki, że woda wykazuje anomalnie wysoką temperaturę wrzenia i krzepnięcia. W przypadku pozostałych niemetali obowiązuje prosta zasada - im lżejszy główny atom tym niższe są te graniczne temperatury. Siarczek wodoru, mający dwa razy cięższy atom centralny, jest już gazem o niskiej temperaturze wrzenia. Gdyby zasada obowiązywała do końca, woda byłaby gazem o temperaturze skraplania około -100 stopni.

Z faktu tworzenia takich wiązań wynika też kilka innych nietypowych własności, lecz szczegóły molekularne nie zostały jeszcze do końca poznane. Najnowsza publikacja dorzuca jedno ciekawe rozwiązanie, i zarazem nową zagadkę - otóż jak się okazuje pewne zachowania bardzo wyziębionej wody daje się wytłumaczyć przy założeniu, że tak na prawdę mamy do czynienia z mieszaniną dwóch różnych wód.

Oprócz kilkunastu odmian krystalicznych lodu, znamy też formy amorficzne, otrzymane przez bardzo szybkie schłodzenie wody, co nie pozwala cząsteczkom uporządkować się w kryształy. Zależnie od warunków przeprowadzenia procesu, można otrzymać dwie fazy szkliste różniące się gęstością, z różnym upakowaniem. Podczas badań przemian fazowych tych form stwierdzono, że podczas topnienia zamieniają się w ciecz, której właściwości zależą od tego z jakiej formy amorficznego lodu powstała.
Dla ciał szklistych, a więc nieuporządkowanych, nie ma właściwie klasycznego topnienia. Zwiększanie temperatury powoduje mięknięcie materiału następujące w pewnym przedziale, w wyniku którego najpierw otrzymuje się ciało bardzo plastyczne, mogące pod wpływem sił płynąć, a potem dopiero ciecz.
W przypadku amorficznego lodu stwierdzono, że na powierzchni ogrzewanych bryłek pojawia się faza płynna, mogąca występować w dwóch formach: wysokiej gęstości i niskiej gęstości. Fazy te są metastabilne w danych warunkach. Mowa o temperaturach rzędu 100 K czyli -170 C, znacznie poniżej temperatur zamarzania. W tak niskiej temperaturze powstająca ciecz pozostaje płynna, bo brakuje dodatkowej energii potrzebnej na uporządkowanie cząsteczek w krystaliczny lód.

Powstałe dwie fazy wody mogą przechodzić jedna w drugą ale istnieje pomiędzy nimi granica. W obserwowanym przypadku w cienkiej warstwie na powierzchni lodu szklistego istniały osobne domeny jednej z faz. Fazy różnią się gęstością i lepkością. Sądzi się, że może to wytłumaczyć niektóre nietypowe własności przechłodzonej wody - nieliniowa zmiana parametrów fizycznych to wynik powstawania wskutek fluktuacji obszarów zawierających w istocie dwie różne fazy ciekłe.[1]

Spirala hydratacyjna
Cząsteczki wody z powodu silnego momentu dipolowego zwykły otaczać rozpuszczane cząsteczki przylegającą powłoką hydratacyjną. Niedawne badania rentgenowskie cząsteczek DNA pokazały, że na łańcuchu powłoka ta przybiera ciekawą formę. Podstawowe domeny DNA to zasady purynowe, między którymi oddziaływania łączą nici, następnie cukier deoksyryboza i dalej reszta fosforanowa. Nici są skręcone w helisę, to jest formę przypominającą skręconą drabinę. Ponieważ cząstki deoksyrybozy są przestrzennie dość duże, w modelu DNA pojawiają się dwie szczeliny skręcone tak samo jak nici.

No i otóż jak stwierdzono, w wyniku hydratacji w tą szczelinę wchodzą cząsteczki wody tworząc spiralną strukturę, która podobnie jak samo DNA jest chiralna, ale zarazem na tyle trwałą że da się ją zaobserwować spektroskopowo.
Ma to o tyle znaczenie, że pewne leki (ale też toksyny) działają poprzez przyłączanie się do łańcucha DNA. Jeśli woda tworzy wyraźną strukturę w samym rowku helisy, to zbliżające się cząsteczki muszą ją wypychać. Uwzględniając ten efekt można zaprojektować cząsteczki łatwiej wpasowujące się w szczelinę.[2]

Oszacować czas zbrodni
Po opuszczeniu ciała, krew podlega różnego rodzaju przemianom chemicznym i fizycznym. Najpierw krzepnie i wysycha, następnie pod wpływem tlenu, światła i wilgoci pewne składniki mogą ulegać rozkładowi. Bardzo stara plama krwi może wyglądać jak złożona z brudu, mieć kolor brązowy, brudnożółty czy nawet zielonkawy. Jak niedawno odkryto powolne zachodzenie tego typu przemian można zbadać i na tej podstawie z całkiem niezłą dokładnością oszacować jak stara jest plama. Co z pewnością znajdzie zastosowanie w kryminalistyce.

Zastosowaną techniką była w tym przypadku spektroskopia Ramanowska. W tym typie bada się widmo światła rozproszonego przez próbkę. Jeśli oświetlimy ją światłem o pewnej konkretnej częstotliwości fali, w widmie światła rozproszonego pojawią się dodatkowe sygnały o innych częstotliwościach. Ich źródłem są drgające fragmenty cząsteczek, podlegające zmianom długości i położenia wiązań. W istocie technika ta bada podobne zjawiska jak w spektroskopii w podczerwieni.
Ze złożenia informacji o tym, że w badanej substancji znajdują się konkretne fragmenty dające konkretne przesunięte sygnały, można wywnioskować z czym mamy do czynienia.

W tym przypadku próbki krwi rozmazanej na powierzchniach poddano naturalnemu starzeniu przez okres do dwóch lat. Co pewien czas badano widmo próbek. W trakcie starzenia, pewne sygnały zanikały, zaś inne pojawiały się tam gdzie ich nie było, świadcząc o przemianach chemicznych w próbce. Na podstawie wielu porównań możliwe było określenie zmian w sygnałach pojawiających się już po upływie kilku godzin od pobrania krwi. Bazując na tak powstałej skali badacze byli w stanie określić przybliżony wiek plamy krwi z dokładnością do 70%. [3]
 http://www.sciencedirect.com/science/article/pii/S2468170917300218

--------
[1]  Anders Nilsson et al. Diffusive dynamics during the high-to-low density transition in amorphous ice. PNAS, June 26, 2017 DOI: 10.1073/pnas.1705303114
[2]  1. M L McDermott, H Vanselous, S A Corcelli and P B Petersen, ACS Centr. Sci., 2017, DOI: 10.1021/acscentsci.7b00100
[3]  Kyle C. Doty, Claire K. Muro, Igor K. Lednev; Predicting the time of the crime: Bloodstain aging estimation for up to two years, Forensic Chemistry Volume 5, September 2017, Pages 1–7

piątek, 7 lipca 2017

Kiedyś w laboratorium (56.)

Jednym z obowiązków doktorantów jest przeprowadzenie odpowiedniej ilości godzin dydaktycznych ze studentami. W zeszłym roku pomagałem przy preparatyce organicznej, w tym natomiast przy zajęciach z fizyki.

Jedną z zalet tych zajęć było to, że mogłem jeszcze raz samemu przyswoić sobie pewne podstawy. Oraz że czasem miałem okazję zrobić ładne zdjęcia. Tak było podczas prowadzenia ćwiczenia ze spektroskopii - student na stole mierzył spektroskopem kąty ugięcia poszczególnych prążków emisyjnych emitowanych przez lampy z różnymi gazami, a ja próbowałem jakoś ładnie to uchwycić:
Najlepiej wyglądało to przy użyciu siatki dyfrakcyjnej lustrzanej, dającej jasne obrazy. Tutaj lampa ze świecącym helem:
a tu ta sama lampa bez rozszczepienia światła:
Tu zaś widmo lampy z neonem:

Jak widać na prawdę bogate w linie.

poniedziałek, 26 czerwca 2017

Czy warto iść na studia chemiczne?

Ponieważ matury już się skończyły a temat studiów zaczyna się coraz częściej pojawiać w hasłach wyszukiwania bloga, postanowiłem napisać na ten temat kilka uwag. Nie wiem na ile będą komukolwiek przydatne. A zatem - czy warto iść na studia chemiczne? A no zarazem tak i nie.


Czy iść?
Wszystko zależy od zainteresowań danej osoby, jeśli ktoś interesuje się chemią, całkiem nieźle idzie mu ogółem w dziedzinach ścisłych, to powinien taką możliwość rozważyć. W moim przypadku wyglądało to tak, że naukami ścisłymi zainteresowałem się w szkole podstawowej, w piątej klasie brałem udział w olimpiadach, zamiast liceum wybrałem technikum chemiczne. Wobec tego wybieranie powiedzmy studiów ekonomicznych, filologicznych czy budowlanych mijałoby się z moimi predyspozycjami i byłoby marnowaniem już zużytego czasu.

Z drugiej strony nie może to być decyzja na tej zasadzie, że ktoś nie czuje się "humanistą" więc idzie na "jakiś kierunek ścisły". Gdy zaczynałem studia w UPH w Siedlcach na pierwszym semestrze zapisanych było ponad 120 osób, w tym takie które poszły tu na zasadzie "bo ten wydział jest blisko domu" albo "bo koleżanka mówiła że będzie tu zdawać" czy też "nie szło mi z polskiego i z biologii też więc poszedłem na chemię". Takie osoby szybko się wykruszyły, niektóre zmieniły kierunek już po miesiącu, inne odpadały podczas zaliczeń semestru czy końca roku. Do samego końca dotrwało ledwie 40 osób.

Kolejną rzeczą nad jaką warto się zastanowić, jest to, czy w ogóle trzeba iść na jakieś studia. W społeczeństwie panuje niestety powszechne przekonanie, że po studiach człowiek znajdzie pracę, ale po jakichkolwiek. Nieważne co skończyłeś, jak masz dyplom to coś tam znajdziesz. Że wystarczy mieć odpowiednie dokumenty i dyplomy z okrągłą pieczątką, a magiczne zaklęcie zadziała. Rozsiewają to chyba dyrektorowie prywatnych uczelni, które w tak sprzyjającym środowisku wyskakują jak grzyby po deszczu.
Niestety ale magister politologii nie umiejący obsługiwać krajzegi będzie dla dyrektora firmy meblarskiej równie bezużyteczny co świeżo upieczony maturzysta z podobną przypadłością. Natomiast obaj nie powinni mieć problemu aby pracować na kasie w Biedronce.

Jak będzie na chemii?
Cóż, nie łatwo. To w końcu dziedzina ścisła. Oprócz znajomości samej chemii konieczne będzie podszkolenie się z dziedzin sąsiednich, na pierwszym roku pojawi się na przykład bardziej niż w przeciętnym liceum zaawansowany kurs matematyki, potrzebny aby zrozumieć pewne zależności teoretyczne, a więc rozwiązywanie całek, macierze, układy równań itp. Zapewne trafi się też kurs z podstawowej fizyki, obejmujący tak "chemiczne" ćwiczenia jak badanie ruchu wahadła fizycznego, czy przewodnictwa.

Materiał kursów przedmiotowych jest często obszerny i wymaga zapamiętania dużej ilości nowych pojęć. Pewną trudność dla absolwenta liceum może też sprawiać nauczenie się jak korzystać z wykładów, gdzie wykładowca ciągnie cały czas temat i nie mówi nic o tym co trzeba zapisać do zeszytu. Z kolei na zajęciach laboratoryjnych dużo uwagi poświęca się samodzielnej pracy z próbówkami i odczynnikami, co dla jednych może być zachętą a dla innych barierą

Co po chemii?
Jednym z najważniejszych pytań jakie zadaje sobie maturzysta jest, czy po tych studiach znajdzie pracę.  To znaczy mam nadzieję, że zada sobie takie pytanie.
Wybieranie na studia kierunku pożądanego w gospodarce z pewnością zwiększa szanse na to, że pracodawcy będą takiego absolwenta szukać, a akurat chemików jest w kraju niedostatek. Dużo oczywiście zależy od tego w jakim konkretnym kierunku się w trakcie studiów i etapu magisterskiego wyspecjalizujecie. Chemik analityk znający się na najczęściej używanych technikach jak chromatografia, kolorymetria, spektroskopia IR czy krystalografia proszkowa powinien znaleźć wiele ofert które będą odpowiadać jego zdolnościom. Chemicy organicy też powinni znaleźć odpowiednie oferty na przykład w firmach farmaceutycznych.

Jednym z problemów związanych z szukaniem pracy po studiach jest jednak to, że niekoniecznie samo wykształcenie w odpowiednim kierunku jest warunkiem najważniejszym. W większości ogłoszeń pojawia się także wymóg posiadania doświadczenia w pracy w podobnych jak u pracodawcy laboratoriach. Z tym może być problem. Jedną z szans na nabycie takiego doświadczenia są letnie praktyki studenckie; postaranie się o to aby dostać się na praktyki do dobrej firmy, po pierwsze daje pewne doświadczenie i jest już jakimś dodatkowym plusem w CV, a po drugie zwiększa szanse, że po skończeniu studiów będzie chciał nas zatrudnić ten sam pracodawca. Tak udało się mojemu koledze z roku - dostał się na dwumiesięczne praktyki w laboratorium kontroli jakości fabryki Cocacoli i po obronieniu magistra poszedł tam pracować.

Inni studenci korzystają z tego, że firmy chętnie zatrudniają studentów aby korzystać z ulg podatkowych, na etapie studiów magisterskich, gdy obciążenie zajęciami jest mniejsze, można więc próbować znaleźć pracę jeszcze przed ukończeniem studiów.

*poprawiony błąd w "nie ważne"

czwartek, 1 czerwca 2017

Zrób sobie sam: Świeczka z mydła

Opiszę tutaj dość proste doświadczenie, będące w zasadzie rozwinięciem myśli o jakiej wspominałem w artykule o usuwaniu kamienia z czajnika - z mydła da się zrobić całkiem niezłą świeczkę, i to przy użyciu bardzo skromnych, kuchennych sposobów.
Ba, tylko jak? Pierwsza nasuwająca się myśl, aby kostkę mydła przewiercić, wsadzić knot i podpalić, jest błędna, mydło słabo się pali (próbowałem). Aby się tego domyśleć, należy zacząć od rozważenia, czym właściwie mydło jest.


Wiele źródeł podaje, że mydło wynaleziono w starożytnej Gracji w świątyni na górze Sapo, gdzie tłuszcz wytapiający się z ofiar całopalnych mieszał się z popiołem ogniska a powstające szare bryłki pieniły się w wodzie. Jest to jednak mit - nie dość że źródła starożytne nie wspominają o żadnej górze Sapo, to na dodatek Grecy nie stosowali mydła.
Poza obmywaniem się w wodzie, ścieraniem brudu pumeksem i perfumowaniem, Grecy nacierali ciało olejem czasem z dodatkiem startego pumeksu, który następnie zbierano listewką, usuwając wraz z nim brud i zapach, zwykle przecież tłuste. Zbliżony do mydła przepis mieszaniny oleju, wonności i potażu podaje wprawdzie w tych czasów Piliniusz, ale była to pomada do usztywniania i farbowania na rudo włosów, używana przez wojowników w krajach północnych.

Przepisy na środki myjące oparte o popiół i tłuszcz pojawiają się w starożytnym Sumerze i Egipcie, ale nie ma dowodów na powszechne ich używanie dla higieny ciała. Sumerowie używali ich do oczyszczania wełny, zaś Egipcjanie jako składnik maści leczących choroby skóry. W efekcie, co może wydawać się zaskakujące, w historiografii pierwsze wzmianki o mydle jako twardych bryłkach używanych do mycia się pojawiają się dopiero gdy Rzymianie podbili dalsze zakątki Europy i spotkali się z takich zwyczajem wśród "barbarzyńskich" Galów i Celtów.
Żyjący w I wieku n.e. Areteusz z Kapadocji opisuje jak Galowie noszą ze sobą kule mydlanej masy, używając ich codziennie; pisze o tym z dezaprobatą, uważając za uwłaczający fakt, że mężczyźni barbarzyńców używają mydła (kojarzonego z kosmetykami do upiększania ciała) częściej niż niejedna Rzymianka.
Od nich pochodzi też nazwa - łacińskie "sapo" to bezpośrednie zapożyczenie z galijskiego saipo. Podobne słowa zachowały się też w językach germańskich, wywodząc się zapewne od wspólnego indoeuropejskiego rdzenia *seib/*seip znaczącego "coś co spływa, coś co się rozmazuje". Stąd zresztą także łacińskie "sebum" oznaczające łój lub smar. Nic dziwnego, bowiem łój zwierzęcy był głównym używanym składnikiem ówczesnych mydeł.

Z czasem "barbarzyński" zwyczaj zaczął się upowszechniać w Rzymie, mydlarnie zaczęły też powstawać na obrzeżach imperium.
Produkcja mydeł w kostkach na większą skalę zaczęła upowszechniać się dopiero w średniowieczu, za pośrednictwem Arabów, którzy wprowadzili dodatkową innowację, używając jako składnika natronu. Wtedy powstały słynne do dziś pracownie w Aleppo, i Marsylii używające jako składników oleju z oliwek lub oleju laurowego.

Ale czym jest mydło, w ujęciu chemicznym?
Podstawowymi składnikami potrzebnymi do jego wytwarzania są tłuszcze i silne mineralne zasady, dawniej był to głownie potaż otrzymywany ze spalonego drewna, ale też soda z natronu. Tłuszcz z kolei to ester, połączenie kwasów tłuszczowych z będącą  alkoholem gliceryną:


Pod wpływem silnej zasady kwasy tłuszczowe odczepiają się od gliceryny i tworzą sole. Na własności i konsystencję mydła wpływa to jakie kwasy tłuszczowe przeważają w danej mieszaninie i jakiej użyto zasady, przykładowo mydła sodowe są twarde, ale już potasowe mają konsystencję bardziej mazistą. Mydła zawierające litowce są rozpuszczalne w wodzie, ale już na przykład wapniowe czy magnezowe rozpuszczają się słabo, i to ona z czasem tworzą osad w umywalkach czy wannach gdy mydło ma kontakt z twardą wodą. Mydło litowe jest twarde i stanowi składnik suchych smarów.

Jak zapewne pamiętacie z lekcji chemii, kwasy można uszeregować wedle mocy, to jest skłonności odszczepiania protonów. Kwasy mocniejsze potrafią wypierać z soli kwasy słabsze i tak dodanie kwasu solnego do kredy wypiera z węglanów kwas węglowy, rozkładający się do dwutlenku węgla, a dodanie kwasu solnego do octanu sodu wytworzy wolny kwas octowy.
W świetle powyższego łatwo się domyśleć, że jeśli poddamy mydło reakcji z jakimś mocniejszym kwasem, wyprzemy z niego wolne kwasy tłuszczowe. Mają one tłustą konsystencję, nie mieszają się z wodą i podobnie jak tłuszcze dobrze się palą. Znana powszechnie stearyna z której robiono kiedyś świece, była produkowana z łoju wołowego lub świńskiego, które najpierw zmydlano a potem zakwaszano oddzielając mieszaninę kwasów tłuszczowych, głownie stearynowego.
I na tym właśnie polegało doświadczenie, jakie przeprowadzałem.

Proces.
Produkcję świecy zacząłem od znalezienia dobrego mydła. Zależało mi na tym, aby miało możliwie najmniej dodatków, które mogłyby przeszkadzać, dlatego kupiłem hipoalergiczne mające w składzie tylko zmydlony olej palmowy i glicerynę.

Należało je teraz rozpuścić w wodzie. Pokroiłem je więc na drobną kostkę i zalałem ciepłą wodą w dużym pojemniku. Z perspektywy czasu sądzę jednak, że być może lepszym rozwiązaniem byłoby zetrzeć je na wiórki, większe bryłki nie chciały się bowiem tak dobrze rozpuszczać, nawet pod sam koniec wydłubywałem nieprzereagowane kawałki z otrzymanej masy.
 Z rozpuszczaniem był zresztą problem, bo trzeba było na to dużo wody. Po pewnym czasie w pojemniku powstawała gęsta, kisielowata, ciągnąca się masa, pod którą pozostawało jeszcze dużo nie rozpuszczonych kawałków. Odlewałem ją przez sitko i zalewałem resztki kolejny raz:
I tak kilka razy aż z jednej 200 gramowej kostki zrobiły mi się ponad dwa litry skoncentrowanych mydlin. Ale to nie był jeszcze koniec, bo musiałem przygotować kwas.

Ponieważ w założeniu eksperyment miał być możliwy do powtórzenia w warunkach kuchennych, jako kwasu użyłem kwasku cytrynowego. Jest on mocniejszy od kwasów tłuszczowych i wypiera je z mydeł. Można to przetestować na małą skalę w prostym doświadczeniu z talerzem - bierzemy czysty talerz, moczymy go i smarujemy dno mokrym mydłem. Następnie jedną połowę zalewamy sokiem z cytryny i po chwili spłukujemy. Połowa talerza nie skropiona cytryną spłukuje się łatwo, natomiast druga okaże się tłusta w dotyku, jak nasmarowana smalcem.

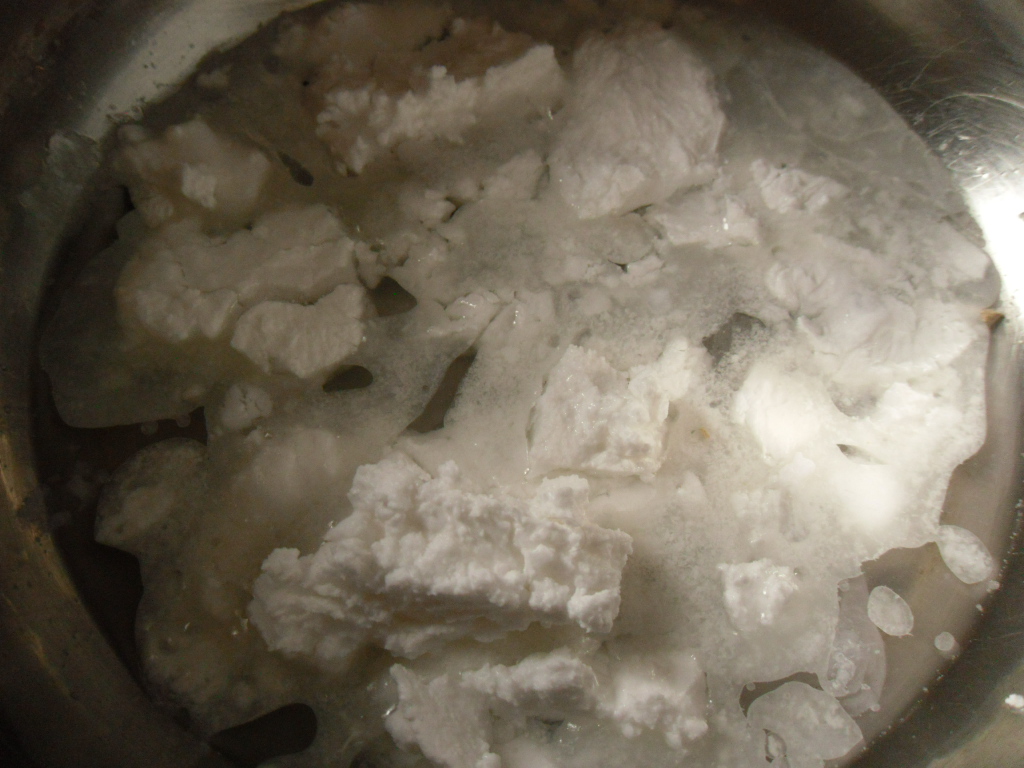
Kwasek cytrynowy rozpuszczałem w wodzie, na stłuszczenie kostki mydła zużyłem sześć 20 gramowych opakowań. Mydliny podzieliłem na porcje po około pół litra i dolewałem szklankę roztworu kwasku szybko mieszając. Gęsta, ciągnąca się masa szybko zamieniła się w białe, drobne grudki o tłustym dotyku, lepiące się do ścianek naczynia:


Proces przypominał trochę ścinanie mleka przy produkcji twarogu. Mieszaninę odstawiłem na jakiś czas pozwalając jej do końca przereagować, aż zawiesina rozdzieliła się na warstwy:

Całość należało teraz przesączyć.
Początkowo planowałem zrobić to porządnie, przez papierowy filtr do kawy, złożony i karbowany, w kuchennym lejku, ale nie przewidziałem że wyjdzie tego aż tyle. Gdy wyobraziłem sobie jak siedzę w kuchni i mozolnie przesączam przez mały lejeczek trzy litry zawiesiny, postanowiłem użyć czegoś mniej profesjonalnego - sitka z ręcznikiem papierowym w charakterze filtra. Ma dużą powierzchnię sączenia, więc całość nie powinna była trwać długo.
Osad odsączony od opalizujacego płynu dodatkowo wycisnąłem, otrzymując grudkowatą, tłustą masę, faktycznie podobną do twarogu:


Zawierała ona  jednak wciąż dużo wody zamkniętej w strukturze, a ponadto kawałki nieprzereagowanego mydła. Należało ją teraz przetopić. Początkowo używałem do tego małego garnuszka postawionego na słabym grzaniu:
Potem uznałem, że akurat ten pierwszy etap można przeprowadzić zalewając masę wrzątkiem wprost z czajnika. Wolne kwasy tłuszczowe topiły się w żółtą, oleistą ciecz, która nie mieszała się z wodą i wypływała na powierzchnię. Po ostygnięciu wystarczyło przebić skorupę i odlać spod spodu wodę z resztkami mydła:

Masę więc już miałem. Przypominała smalec, była tłusta w dotyku, lepiła się do palców. Zapach miała natomiast nieokreślony, właściwie to mydlany ale też z nutami przypominającymi zapach skór zwierzęcych. Wolne kwasy tłuszczowe często mają zapachy nieprzyjemne, zwłaszcza te małocząsteczkowe, na przykład kapronowy i kaprylowy śmierdzą kozą. Tutaj miałem głównie kwas palmitynowy i oleinowy, o dużych, długich cząsteczkach, zasadniczo więc niemal nielotne, widocznie jednak dostatecznie aby było czuć trudny do sprecyzowania, mdły zapach.

Podczas próby z małą porcją przekonałem się, że masa jest owszem palna i nawet wcale nie śmierdzi ani nie kopci czego się obawiałem, natomiast jest niskotopliwa. Kwas palmitynowy topi się w temperaturze 65°C, a oleinowy w 15°C. Dlatego po zapaleniu mała świeczka szybko całkowicie się rozpływała. Musiałem więc zrobić świeczkę w jakimś pojemniku. Użyłem słoika.

Zebrane wszystkie oczyszczone frakcje stopiłem w kubku wsadzonym do garnka z gotującą się wodą, i przelałem do słoika  z knotem z ciemnego bawełnianego sznurka. Lepiej użyć naturalnego włókna, sznurek z czegoś sztucznego mógłby się stopić albo co gorsza zacząć śmierdzieć palonym plastikiem. Na tym ostatnim etapie do jeszcze płynnej masy dodałem olejki eteryczne aby świeczka pachniała i niebieski barwnik spożywczy. To ostatnie okazało się niezbyt dobrym pomysłem, barwnik w ogóle się nie rozpuścił i utworzył ciemne grudki. No ale.

Świeczka pali się dobrze, jasnym płomieniem, bez kopcenia i bez specjalnego zapachu. Obawiałem się, że będzie śmierdziała stearyną albo spalonym olejem. Płomień wygląda na otoczony dodatkową, pomarańczową "aurą", podejrzewam że to skutek dużej ilości soli sodu, widać to dobrze na zdjęciu z pierwszej próby z małą ilością:

Tak więc jak widzicie, było w tym trochę roboty, ale też sporo zabawy, czego też życzę czytelnikom gdyby przyszło im do głowy eksperyment powtórzyć. Z jednej 200 gramowej kostki mydła otrzymałem około 100 ml masy palnej. Spadek objętości to kwestia oddzielenia wody którą mydło na początku zawierało, gliceryny oraz nie zupełne przereagowanie wszystkich kawałeczków.

ps. Tak się składa że to już 250 opublikowany wpis na tym blogu.

piątek, 19 maja 2017

Anegdoty o chemikach i kolorach

Niebieski


Gdy pies nasika chemikowi na ścianę...
Pittakall to prawdopodobnie pierwszy syntetyczny barwnik organiczny*, jaki pojawił się w handlu, choć nie zdobył zbyt dużej popularności i dość szybko zarzucono jego produkcję. Jego przypadkowym odkrywcą był niemiecki chemik Karl Reichenbach. Na początku XIX wieku zarządzając małą fabryką chemiczną zajął się badaniem produktów suchej destylacji drewna, węgla i szczątków organicznych. To on wydzielił ze smoły różne wartościowe frakcje, w tym kreozot, parafinę czy fenol, a także pierwszy olej opałowy nazwany eupinonem.
Kreozot, będący frakcją smoły z drewna drzew liściastych, miał dość charakterystyczną, silną woń oraz dobre właściwości konserwujące, dlatego chemik zaczął stosować go do impregnowania drewna. Do dziś zresztą jest częstym składnikiem impregnatów, na przykład do podkładów kolejowych.
Postanowił wypróbować go także w zastosowaniu dużo bardziej przyziemnym - przeszkadzało mu, że psy sikają mu zewnętrzną ścianę domu, więc posmarował ją kreozotem aby zapach je odstraszał. Psom najwyraźniej było wszystko jedno, bardzo lubiły tam stawać i podnosić nogę, lejąc bezczelnie po wysmarowanej ścianie. Cóż, widocznie nie było to dobry środek na psy.
Przyglądając się ich działalności zauważył jednak ciekawą rzecz - w miejscu gdzie stały plamy moczu, na ziemi pojawiło się wyraźne, niebieskie zabarwienie. A ponieważ był człowiekiem bardzo praktycznym, zaczął czynić próby powtórzenia reakcji. Szybko wykrył, że mocz nie jest w jej potrzebny, stanowił jedynie alkaliczny reagent. Prowadząc destylację surowej smoły stwierdził, że frakcja o temperaturze wrzenia wyższej niż kreozot, po wprowadzeniu do wody wapiennej lub roztworu wodorotlenku baru, po pewnym czasie zamienia się w ciemnogranatowy proszek.

Wprowadził go na rynek jako pigment nadający się do farbowania po rozpuszczeniu w alkaliach. Najwyraźniej jednak nie miał zbyt dobrych właściwości i po pewnym czasie przestał być używany, pojawiając się jedynie od czasu do czasu w historycznych spisach barwników. Dopiero pod koniec XIX wieku ustalono, że jest to związek będący produktem kondensacji pirogallolu, o strukturze podobnej do barwników trifenylometylenowych. W formie anionowej przybierał intensywny kolor. Pigment Reichenbacha był laką, to jest nierozpuszczalną solą barową lub wapniową.
Pittakall jest dziś w zasadzie historyczną ciekawostką. Mam wrażenie, że od ponad stu lat nikt go nie otrzymywał, bo poza wzmiankami w pracach o historii barwników nie znalazłem o nim żadnej dalszej informacji ani tym bardziej zdjęcia próbki. Ponoć miał dość ciemny odcień niebieskiego.[1]

Ftalocyjanina
Kolejny niebieski barwnik także został odkryty niezamierzenie, podczas otrzymywania czegoś innego, i to dwa razy.

W 1927 roku szwajcarscy chemicy Henri Diesbach i Edmond von de Weid zajmowali się znalezieniem lepszej niż już znane metody otrzymywania ftalonitrylu, to jest pochodnej benzenu z dwiema grupami -CN. Znana była już w tym czasie reakcja Sandmeyera, polegająca na podstawieniu soli diazoniowych, gdzie grupa -NN była łatwo zamieniana na inne. Przy jej pomocy otrzymywano ftalonitryl z o-aminobenzonitrylu (a ten z rozkładu termicznego amidu kwasu antranilowego).

Badacze postanowili spróbować nieco innej metody, której substrat był bardziej stabilny i łatwiejszy w otrzymaniu. Była to reakcja Rosenmunda-von Brauna (nie mylić z reakcją Rosenmunda samego, czyli redukcją kwasów do aldehydów) polegająca na podstawieniu halogenku przy pierścieniu aromatycznym, przez anion cyjankowy z cyjanku miedzi.[2]
Jako substratu użyli 1,2-dibromobenzenu. Pomysł był w istocie dosyć prosty, reakcja powinna przebiegać w taki oto sposób:
Produktem powinna być bezbarwna lub nieco żółtawa krystaliczna substancja. Jakież więc było zdziwienie chemików, gdy po reakcji znaleźli w kolbie osad intensywnie niebieski.
Produkt był bardzo trwały, nierozpuszczalny w wodzie i dość trudno w innych rozpuszczalnikach. Po wyznaczeniu przez analizę elementarną składu C26H18N6Cu uznali, że prawdopodobnie mają do czynienia ze związkiem kompleksowym ftalonitrylu i pirydyny, zawierającym jeden atom miedzi i po dwie cząsteczki tych związków [3]. Ale mylili się.

Drugimi odkrywcami byli chemicy w fabryce Scottish Dyes (dziś ICI), którzy w 1928 roku analizowali metodę przemysłowego otrzymywania ftalimidu. Bezwodnik ftalowy był w tej syntezie poddawany reakcji z amoniakiem w stężonym roztworze wodnym, zaś jako reaktorów używano emaliowanych żeliwnych kotłów. Mechaniczne mieszadło powodowało, że emalia z czasem się zdzierała, zaś pilnujący procesu technolodzy zauważyli, że partie produktu z tych najbardziej wytartych kotłów były zanieczyszczone drobnym, niebieskawym osadem. Było zresztą zauważalne, że na niebieskawy kolor zabarwił się odsłonięty metal.
Po zebraniu większej ilości zanieczyszczenia, pracownicy fabryki zdali sobie sprawę z tego, że potencjalnie mógłby to być niezły pigment, miał bowiem niską rozpuszczalność i bardzo dużą siłę barwiącą. Kolejną więc syntezę przeprowadzono dodając do masy wiórki żelazne, był to jednak proces mało wydajny. Należało odpowiedzieć na pytanie, co właściwie zachodzi w reaktorze i jaki  związek otrzymano.

Po wpływem silnych alkaliów związek tracił metal, powstała wolna forma nadal była niebieska ale o dużo słabszym odcieniu. Można było połączyć ją z innymi metalami, zwłaszcza ze szczególnie chętnie wiązaną miedzią, tworząc kompleksy bardzo trwałe i intensywnie zabarwione. Analizy  pokazały, że związek ma charakter aromatyczny i być może zawiera układ skumulowanych pierścieni. Dopiero w 1933 roku Patrick Linstead zaproponował dla związku budowę makrocykliczną, podobną do porfiryny, z czterema fragmentami benzopirolu połączonymi przez mostkowe azoty, co potwierdziły potem badania rentgenowskie.


 Firma ICI zaczęła produkować pigment w 1934 roku po udoskonaleniu metod pod nazwą Monastral Blue, lub błękit ftalocyjaninowy. Był wielkim osiągnięciem. Niebieskich pigmentów było w tym czasie niewiele, w zasadzie istniały tylko nieorganiczne oparte o sole miedzi i ultramarynę, oraz indygo i jego pochodne. Błękit ftalocyjaninowy miał tą zaletę, że będąc barwnikiem organicznym posiadał wysoką odporność na blaknięcie, miał dużą siłę barwiącą, był na tyle słabo rozpuszczalny że nie migrował do innych warstw malarskich, oraz był dosyć odporny na czynniki fizyczne i chemiczne. Związek ten rozkłada się dopiero w temperaturze 600 stopni.
Do dziś jest jednym z najczęściej wykorzystywanych barwników, zwłaszcza do farb do metalu, ale też atramentów czy tuszu do długopisów. Jest na przykład składnikiem standardowego tuszu niebieskiego do drukarek, a ze względu na znikomą toksyczność także pigmentów do tatuażu.

Niezamierzony niebieski pigment
To odkrycie także miało pewien element przypadkowości.

Zespół profesora Subramaniana, na uniwersytecie stanowym w Oregonie, zajmował się badaniami tlenkowych materiałów ceramicznych z solami ziem rzadkich, które mogłyby potencjalnie znaleźć zastosowanie w elektronice. Niektóre mogłyby okazać się  magnesami stałymi, inne nadprzewodnikami niskotemperaturowymi, ferroelektrykami czy superopornikami. Studenci profesora biorący udział w pracach testowali więc różne mieszanki tlenków i chlorków metali, które po wymieszaniu w młynie kulowym na bardzo drobny proszek wypalano w odpowiedniej temperaturze.
Doktorant Andrew E. Smith spróbował pewnego razu nietypowej mieszanki tlenku itru, indu i manganu VI. Dwutlenek manganu jest intensywnie czarny, dlatego po zmieleniu uzyskał ciemnoszary proszek. Następnie wsadził go na chwilkę do pieca aby się wygrzał. Temperatura szybko osiągnęła prawie 1100 stopni, a tlenki przereagowały ze sobą, tworząc nowe połączenie. Akurat to konkretne nie miało szczególnie ciekawych własności elektrycznych czy magnetycznych, lecz jedna właściwość rzucała się w oczy od razu po wyjęciu z pieca - otrzymany proszek okazał się niesamowicie niebieski.[4]
Gdy profesor zobaczył próbkę od razu przyszło mu do głowy, że to może znaleźć zastosowanie. Właściwie jeszcze przed publikacją na temat związku zaczęto starania nad komercjalizacją.

Jak się okazało podczas wyprażania powstaje związek zawierający warstwy tlenku manganu o nietypowej koordynacji w formie bipiramidy trygonalnej. W każdej takiej jednostce atom manganu otoczony jest przez pięć atomów tlenu, w tym trzy w płaszczyźnie warstwy i po jednym nad i pod nią. W takim położeniu oddziaływanie ligandów powoduje rozszczepienie poziomów energetycznych orbitali d manganu w taki sposób, że związek pochłania światło czerwone i zielone dając w efekcie niebieski kolor.

Wcześniej znany był pigment oparty o manganian baru, ale miał małą stabilność, nowy pigment nazwany YInMn nie tylko jest odporny na utlenienie czy redukcję, ale też zachowuje kolor w bardzo wysokich temperaturach i nie blaknie pod wpływem wilgoci. Szybko okazało się, że dobrze nadaje się zarówno do farb olejowych jak i wodnych, a także jako pigment do barwienia mas plastycznych. W tych zastosowaniach ważną własnością jest też jego nietoksyczność. Inne pigmenty nieorganiczne podobnej trwałości zwykle zawierają sole rakotwórczego kobaltu lub sole miedzi.

Podczas dalszych badań stwierdzono, że choć związek silnie pochłania światło czerwone, to zarazem silnie odbija podczerwień, osiągając jeden z najwyższych współczynników odbicia dla materiałów niemetalicznych (srebro odbija niemal 100% podczerwieni). Dzięki temu powierzchnie pomalowane farbą z tym pigmentem bardzo mało się nagrzewają, co miałoby znaczenie w przypadku na przykład dachów w cieplejszych krajach

Obecnie pigment zaczyna powoli wchodzić na rynek, niedawno producent kredek świecowych i pasteli Crayola ogłosił wprowadzenie kredki z YInMn, trwa konkurs na wymyślenie nazwy [5].
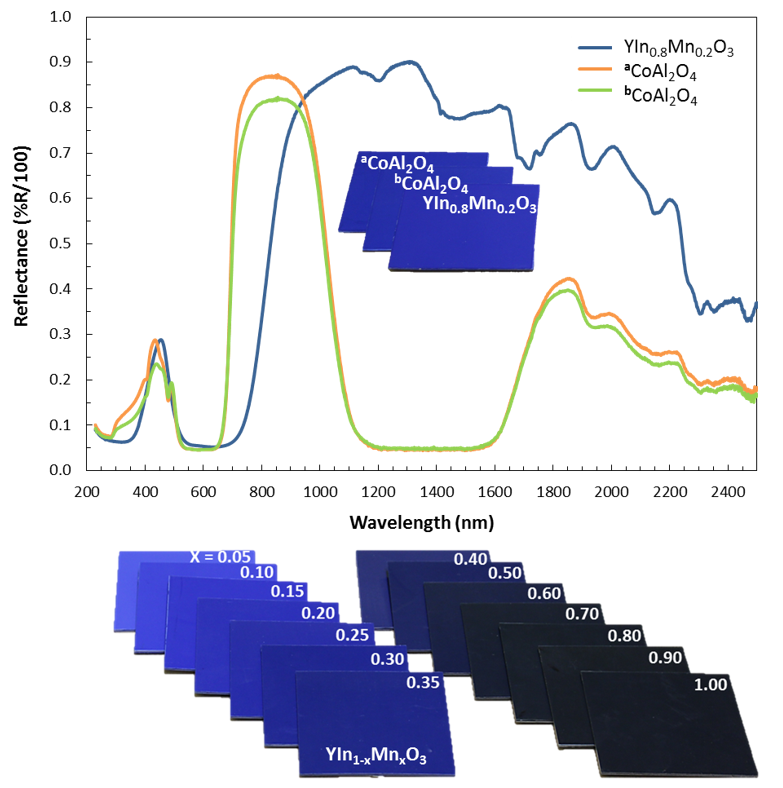
Jednak wbrew temu co piszą media, pigment nie posiada nowego, dopiero teraz odkrytego odcienia niebieskiego. W najbardziej optymalnym składzie YIn0.8Mn0.2O3 , związek ma kolor błękitu kobaltowego lub nieco cieplejszy, mimo zupełnie różnego przebiegu krzywej absorpcji:

Odcień może płynnie zmieniać się w zależności od stosunku itru do manganu. Dodatek innych metali, na przykład tytanu czy cynku może natomiast zmienić kolor na zielony lub fioletowy.[6]
 W zespole prof. Subramaniana trwają prace nad uzyskaniem pigmentu czerwonego o odcieniu i intensywności nie stosowanych dziś z powodu toksyczności pigmentów rtęciowych jak cynober.

Może jeszcze kiedyś napiszę coś o projektowaniu barwników aby pokazać, jak takie rzeczy otrzymuje się planowo, bez czekania na szczęśliwy przypadek.
-------
* Aczkolwiek wcześniej niż Pittakall bo w XVIII wieku stworzono kwas pikrynowy, przez pewien czas używany do farbowania wełny, zastosowanie jako barwnik znalazł jednak dużo później. Półsyntetyczny był natomiast otrzymany w podobnym czasie indygokarmin, znany jako błękit saksoński, pozyskiwany przez traktowanie indygo dymiącym kwasem siarkowym.

[1] George B. Kauffman, Pittacal - The first synthetic dyestuff, Journal of Chemical Education (12) 1977 str. 753
[2] Sandmeyer-von Braun reaction
[3] De Diesbach, Henri; von Der Weid, Edmond (1927). "Quelques sels complexes des o-dinitriles avec le cuivre et la pyridine". Helvetica Chimica Acta. 10: 886. 
[4]  http://oregonstate.edu/ua/ncs/archives/2009/nov/accidental-discovery-produces-durable-new-blue-pigment-multiple-applications-0
[5] http://oregonstate.edu/ua/ncs/archives/2017/may/pigment-discovered-oregon-state-university-inspires-new-crayola-crayon-color
[6]  http://chemistry.oregonstate.edu/content/story-yinmn-blue

wtorek, 2 maja 2017

Stabilny zwiazek helu?

W artykule na temat związków chemicznych gazów szlachetnych (link) opisałem kilka przypadków w których teoretycznie niereaktywne pierwiastki są jednak w stanie utworzyć połączenia. Helowce ciężkie, jak krypton czy ksenon tworzą wiele związków, co ułatwia stosunkowo niska jak na tą grupę energia jonizacji. Jednak im bardziej w górę, tym z tym gorzej - energia jonizacji rośnie a już dla helu tworzenie wiązań kowalencyjnych uniemożliwiają pewne efekty związane z zapełnianiem orbitali.

Najnowsze odkrycie opublikowane właśnie w The Nature pokazuje jednak, że nie jest to zastrzeżenie tak ścisłe. Wprawdzie otrzymane kryształy helu z sodem nie są klasycznym połączeniem chemicznym, ale mają zdefiniowaną strukturę i stały skład, oraz pokazują coś, czego dotąd o własnościach helu nie wiedzieliśmy.

Mieszanina helu i metalicznego sodu pod ciśnieniem ponad 100 gigapaskali utworzyła szczególną strukturę, nazywaną elektrydem. Jest to w pewnym sensie sól elektronów - swobodny elektron zawarty w lukach struktury odgrywa rolę bardzo małego anionu, związanego z kationami metalu wokół.

Dość stabilne elektrydy są znane dla związków krystalizowanych z roztworów zawierających solwatowane elektrony, na przykład roztworów metali alkalicznych w amoniaku czy kryptandach, otrzymano też elektryd stabilny w temperaturze pokojowej, w której elektron został zamknięty w klatkowatej strukturze glinianu wapnia podobnej do zeolitów.
Niedawno stwierdzono powstawanie elektrydów także w metalach alkalicznych pod skrajnie wysokim ciśnieniem. Zewnętrzny nacisk powoduje, że atomy metalu są dociskane do siebie. Ze względu na odpychanie oraz konieczność spełniania reguły Pauliego, powłoki elektronowe są deformowane. Najwidoczniej dobrym sposobem na ustabilizowanie i zmniejszenie odpychania jest w tej sytuacji utworzenie struktury jonowej, z małymi wnękami zawierającymi zamknięte elektrony jako aniony i zawarte w sieci kationy metalu.

Możliwość tworzenia takich struktur zainteresowała zespół rosyjskich badaczy pod kierunkiem A. R. Oganowa. Na podstawie symulacji stwierdził on, że dla wysokich ciśnień powinno być możliwe utworzenie dość luźnej struktury zawierającej we wnękach także hel. Po długich przygotowaniach przetestowano tą możliwość stwierdzając, że po zastosowaniu przewidzianego ciśnienie połączenie takie powstaje dość łatwo.
Jak jednak wygląda ta struktura i jaka jest w niej rola helu?
Zasadniczo atomy sodu tworzą prostą sieć regularną, w której tworzą układ stykających się kostek z atomami w narożach, na powyższej wizualizacji są to fioletowe kulki. Wewnątrz jednych z tak powstałych luk znajdują się atomy helu nie oddziałujące z atomami sodu (zielone kostki), a wewnątrz innych tworzące anion dwa elektrony. Oddziałują one z sodem, przez co na mapach gęstości przyjmują formę ośmiościanów (tu czerwone okaedry we wnękach).


Wśród propozycji opisu sposobu w jaki niezwiązane elektrony oddziałują ze strukturą pojawia się wiązanie ośmiocentrowe-dwuelektronowe, jednak jest to dość pokrętna propozycja.
Tak powstałe połączenie jest trwałe tylko pod wysokim ciśnieniem.

Związek?
Atomy helu są w tej strukturze wprawdzie zawarte, ale nie tworzą żadnych wiązań, nie są więc ani składnikiem kowalencyjnym, ani jonowym. W pewnym sensie stanowią neutralną przekładkę stabilizującą strukturę. Bez nich układ atomów sodu byłby zbyt luźny, puste kostki nie powstrzymywałyby atomów przed zapadaniem w bardziej ścisłe człony. Można by je było oczywiście wypełnić następnymi parami elektronów, ale wtedy układ czterech kationów mógłby nie tworzyć regularnych klatek ze względu na wzajemne odpychanie. W zasadzie więc bez helu taka struktura by nie powstała.

Znane są już połączenia klatkowe, gdzie atomy helu są obecne w lukach innego materiału, na przykład klatraty czy pewna odmiana krystobalitu. Udało się też stworzyć hel zamknięty w fullerenach, z których nie jest w stanie się uwolnić, choć z nimi chemicznie nie oddziałuje. W tym przypadku połączenie elektrydowe z sodem wydaje się bardzo podobne, lecz rola atomów w strukturze jest nieco bardziej skomplikowana. Czy zatem jest to jakiś dziwny związek? To już zależy jak sobie związki zdefiniujemy.

Nietypowa struktura, niewiele wysokociśnieniowych aparatur zdolnych powtórzyć eksperyment, i dośc pokrętny opis teoretyczny spowodowała, że artykuł o odkryciu ukazał się dopiero po ponad dwóch latach, recenzenci chcieli być bowiem pewni, że nie jest to jakaś pomyłka.
Obecnie zespół badawczy pracuje nad otrzymaniem innych takich struktur. Wedle symulacji dodanie do mieszaniny atomów tlenu obniża ciśnienie potrzebne do stworzenie elektrydu dziesięciokrotnie.

--------
*  X. Dong, A.R. Oganov, A.F. Goncharov, E. Stavrou, S. Lobanov, G. Saleh, G. Qian, Q. Zhu, C. Gatti, V.L. Deringer, R. Dronskowski, X. Zhou, V.B. Prakapenka, Z. Konôpková, I.A. Popov, A.I. Boldyrev, and H. Wang, "A stable compound of helium and sodium at high pressure", Nature Chemistry, 2017. http://dx.doi.org/10.1038/nchem.2716


* https://en.wikipedia.org/wiki/Helium_compounds

poniedziałek, 24 kwietnia 2017

Chemiczne wieści (10.)


Aldehydy w elektronicznych papierosach
 Elektroniczne papierosy pojawiły się na rynku stosunkowo niedawno, i wciąż nie do końca znane są ich skutki zdrowotne. Na pewno, ze względu na brak substancji smolistych, nie są tak bardzo szkodliwe jak papierosy tytoniowe, jednak badań długotrwałego wpływu jest generalnie niewiele.
Chemicy wskazują, że skład mgiełki produkowanej przez te urządzenia, nie jest tak zupełnie bezpieczny, jak to się mogło wydawać.
Głównym składnikiem liquidów będących wkładem, jest gliceryna lub glikol propylenowy. Związki te są nieszkodliwe. Jednak podczas ich odparowywania na grzałce mogą zachodzić dodatkowe reakcje, prowadzące do powstawania reaktywnych aldehydów, głównie akroleiny, aldehydu mrówkowego i acetaldehydu. Wdychanie ich może zwiększać ryzyko chorób serca i układu krwionośnego. Dotychczasowe badania wskazywały, że mgiełka elektronicznych papierosów zawiera pewną niewielką ilość aldehydów, co jednak trudno było ocenić z powodu z powodu nietrwałości tych związków. Czasem pojawiały się pojedyncze badania wskazujące na wysokie stężenia, być może związane z niewłaściwą techniką poboru próbek (za wolne zaciąganie lub za duże grzanie).

W nowych badaniach mgiełkę wytwarzaną przez dostępne na rynku urządzenia pochłaniano na podłożu z krzemionki pokrytej cząsteczkami alkilowej pochodnej hydroksyloaminy. Ta reagowała z aldehydami tworząc charakterystyczne oksymy, które są dużo trwalsze, dzięki czemu w dalszych analizach łatwiej było odtworzyć rzeczywiste stężenie aldehydów i sprawdzić od jakiś czynników zależy.
Okazało się, że urządzenia nowsze wytwarzają większe stężenia aldehydów niż starsze. Efekt ten był związany z mocniejszymi bateriami i mocniejszymi grzałkami; między mocą grzałki a aldehydami istniała wyraźna zależność. Pewien wpływ miał też czas zaciągania powietrza.
W dodatkowym badaniu przy pomocy techniki NMR sprawdzono powstawanie hemiacetali, mogących ukrywać faktyczne stężenia aldehydów. W przypadku jednego liquidu smakowego wykryto hemiacetale, ale bez przekroczenia bezpiecznych norm, u pozostałych badanych smakowych i bezsmakowych taka reakcja nie zachodziła.

W ostatecznym rozrachunku poziomy aldehydów w aerozolu z e-papierosów są dużo niższe niż w dymie papierosowym (z wyjątkiem przypadków tzw. "suchego zaciągu"), niemniej fakt że jednak w nim występują, oznacza że nie jest to używka dla zdrowia całkiem obojętna.[1]


Spolaryzowana fluorescencja
Fluorescencja to szybki proces w wyniku którego wzbudzone cząsteczki lub atomy wypromieniowują energię w postaci światła. Najbardziej znanym jest świecenie pod wpływem ultrafioletu, wykorzystywane w wybielaczach optycznych. Teraz przedstawiono nietypową tego procesu modyfikację - fluorescencję świecącą od razu światłem spolaryzowanym.

Czynnikiem świecącym były jony rzadkiego pierwiastka europu. Jego sól została rozpuszczona w cieczy jonowej, to jest płynnym związku złożonym tylko z jonów (w zasadzie są to ciekłe sole), w tym przypadku był to kation tetrabutyloamoniowy i anion proliny. Po naświetleniu ultrafioletem roztwór świecił światłem spolaryzowanym kołowo. Kierunek obrotu polaryzacji zależał od tego czy użyta prolina była prawoskrętna czy lewoskrętna. [2]


Ładna demonstracja równowag chemicznych
Czasopismo Journal of Chemical Education mogłoby być w zasadzie zaliczone do pedagogicznych, poświęcone jest bowiem nauczaniu chemii, jednak robi to w ciekawy sposób - większość artykułów to nie biadolenie nad poziomem nauczania, tylko bardzo konkretne propozycje co takiego można uczniom pokazać, aby lepiej wyjaśnić im daną kwestię. Dlatego w zasadzie jest to skarbnica propozycji doświadczeń. W jednym z ostatnich numerów najbardziej wizualnie spodobał mi się artykuł na temat pokazywania równowag kwasowo-zasadowych.

Do czterech próbówek z wodą wsypano kationit kwasowy - to jest granulki specjalnego polimeru, mającego na powierzchni reszty kwasu siarkowego, skłonne oddawać protony. W zasadzie trzeba o nim myśleć jak o kwasie siarkowym osadzonym w plastiku. Do wody dodano odczynnik kwasowo-zasadowy błękit tymolowy. W warunkach obojętnych przybiera kolor żółty. Wprawdzie na dnie znajduje się polimer o właściwościach kwasowych, ale wcale nie oddaje on swoich protonów tak chętnie, musi je podmienić na jakieś inne kationy. Do jednej z próbówek dodajemy więc roztwór soli kuchennej i po chwili obserwujemy jak od dna rozwija się coraz wyraźniejsza różowa barwa, świadcząca o warunkach silnie kwaśnych. Do drugiej dodajemy niedużą ilość roztworu wodorotlenku sodu - w alkalicznym środowisku odczynnik zmienia kolor na błękitny. Jednak wodorotlenek zawiera też kationy sodowe, które mogą podmienić protony w kationicie. Dlatego od dna roztwór zaczyna się zabarwiać na żółto, świadcząc o zakwaszeniu roztworu, a w warstwach najbliżej dna na różowo. Mamy więc roztwór z trzema kolorami - różowym na dole, żółtym powyżej i błękitnym u góry.
Kolorowa równowaga. Udostępnione przez ACS Publications.

Co ma tłumaczyć doświadczenie? W próbówce pojawiają się nam dwie równowagi - jedna to równowaga odłączania protonów od kationitu, zależna od stężenia kationów metali w roztworze. Druga to równowaga między trzema różnobarwnymi formami odczynnika, zależna od odczynu. Wreszcie przesuwająca się od dna granica między kolorami ukazuje naocznie szybkość dyfuzji jonów hydroniowych. Po pewnym czasie cały roztwór stanie się różowo-żółty ale wtedy można dodać wodorotlenku jeszcze raz, powtarzając cykl; dla zaproponowanej ilości substratów można tak zrobić do siedmiu razy.
Takie rzeczy powinni pokazywać w szkołach, a nie tylko kreda i tablica. [3]


--------
[1] Mumiye A. Ogunwale et al. Aldehyde Detection in Electronic Cigarette Aerosols, ACS Omega (2017). DOI: 10.1021/acsomega.6b00489
 
[2]  Ben Zercher and Todd A. Hopkins, Induction of Circularly Polarized Luminescence from Europium by Amino Acid Based Ionic Liquids, Inorg. Chem., 2016, 55 (21), pp 10899–10906
[3]  Ingo Eilks and Ozcan Gulacar, A Colorful Demonstration to Visualize and Inquire into Essential Elements of Chemical Equilibrium,  J. Chem. Educ., 2016, 93 (11), pp 1904–1907