informacje


piątek, 12 kwietnia 2019

To już 8 lat

I tak to się ciągnie.

Ja podczas pracy w Poznaniu, przed strzyżeniem

Trochę statystyk: całkowita ilość wyświetleń sięgnęła 1 370 tysięcy. Dzienna przeglądalność trzyma się w zakresie 500-600 wyświetleń, dochodząc często do 700. Liczba komentarzy osiągnęła okrągły 1000. Jak na mało popularną tematykę, całkiem nieźle. Źródłami wejść poza samą wyszukiwarką, są najczęściej Wykop.pl, gdzie zresztą sam się promuję bo mam tam konto, pojawiają się też coraz częściej wejścia z aplikacji Squidapp, trochę z Facebooka.

Najpopularniejsze nowe wpisy w ciągu ostatniego roku:
* Spóźnione pierwiastki (9400 wyświetleń)
* Czym właściwie pachnie skoszona trawa? (3500)
* Dlaczego złoto jest złote (1700)
Ponadto spore chwilowe zainteresowanie wywołał artykuł o syntezie i historii aspiryny, który zebrał w rzucie 11 tysięcy wyświetleń.

A co tymczasem u mnie? Zmieniłem pracę. Jak to już opisywałem, w zeszłym roku zacząłem pracować w poznańskiej Selvicie, gdzie zajmowałem się głównie syntezami organicznymi, które bardzo lubię, mając przy tym okazję do przeprowadzenia reakcji bardzo różnorodnych, ze względu na zmieniające się co chwila zamówienia. Niestety pracodawca nie przedłużył mi umowy po skończeniu drugiej na czas określony. W sumie przepracowałem tam 10 miesięcy.
Co do przyczyn, manager w charakterze wyjaśnień podawał różne ogólniki, stosując przy tym asertywne, bezkonfliktowe określenia, w rodzaju "w zasadzie z pana nie rezygnujemy, może jeśli podwyższy pan kwalifikacje... kiedyśtam...  ". Odniosłem wrażenie, że chcą zwiększyć ilość osób z doktoratem lub habilitacją w swym zespole, aby to ładnie wyglądało w statystykach pokazywanych inwestorom. Nie wiem. W sumie poczułem się trochę wydymany.

Ale cóż, wiek jeszcze młody, trzeba było poszukać czegoś innego. Okazja nadarzyła się dość szybko, w sumie okres bezpracowy trwał ledwie miesiąc, od wygaśnięcia jednej do podpisania drugiej umowy. Nowy zakład pracy to dość znana firma "Dary Natury" zajmująca się produkcją przypraw, mieszanek ziołowych, suszonych owoców i innych tego rodzaju przetworów. Moją rolą w firmie jest zarządzanie nowo otworzonym laboratorium kontroli jakości, sprawdzającym czy zioła i owoce od rolników, zbieraczy i innych dostawców, nie były aby pryskane, czy nie zawierają nadmiernych ilości metali ciężkich i czy zawartość substancji czynnych jest odpowiednia.
Laboratorium jest dla tych celów całkiem nieźle wyposażone, oprócz sprzętów do badań fizykochemicznych, mamy też na podorędziu aparat do analiz HPLC, zestaw GC-MS i analizator AAS badający zawartość metali w popiołach po mineralizacji. Docelowo po uruchomieniu najważniejszych analiz, odbyciu szkoleń i certyfikacji, laboratorium będzie też przyjmować zlecenia z zewnątrz.

Drugim moim zajęciem będą badania nad nowymi produktami, testowanie składów, także badania nad opracowaniem metod izolacji niektórych cennych substancji naturalnych, mogących znaleźć zastosowanie w suplementach i kosmetykach. Jest tego dużo.
Pod względem finansowym jest lepiej niż w poprzedniej firmie.
                                                                               *  *  *

Blogowe plany na przyszłość? Wypełnić plany z poprzednich lat do końca. 

niedziela, 31 marca 2019

Pierwiastki z uzdrowiska

Historie odkryć pierwiastków są ciekawe, zwłaszcza gdy wiążą się ze szczególnymi okolicznościami, przełomami naukowymi bądź wymagały bardzo skrupulatnej i wyczerpującej pracy. Tak też jest z dokonaniami Bunsena i Kirchoffa, którzy przy pomocy zupełnie nowej techniki badawczej odkryli dwa nieznane wcześniej pierwiastki, i to w popularnej w tym czasie wodzie mineralnej.

Pierwsze sensowne badania światła białego opisał Newton, który wykazał, że cienki promień światła słonecznego, po załamaniu w szklanym pryzmacie, rozdziela się na barwy tworzące pasmo tęczy. Wytłumaczył to zjawisko w oparciu o swoją cząsteczkową teorię światła, która uznawała je za strumień lekkich cząstek. Były one najwyraźniej podzielone na różne rodzaje, każdy rodzaj cząsteczek wywoływał inne wrażenie zmysłowe a więc wrażenie innego koloru. Białe światło było po prostu mieszanką wszystkich typów, zaś określony kolor przedmiotów wynikał z pochłaniania pewnych rodzajów cząstek światła. W zasadzie jednak poza eksperymentami z kolorowymi filtrami, bardziej precyzyjnych badań wzoru rozszczepionego światła, tak zwanego widma, nie przeprowadzano.

Kolejnym odkryciem, które przyczyniło się do powstania spektroskopii, było dostrzeżenie ciemnych linii w widmie słońca. Na początku XIX wieku zauważył je chemik Wollaston, ale jedynie luźno o nich wspomniał w pracy, w której dowodził, że to naturalne granice między kolorami. Dopiero w 1814 roku szczegółowy opis linii podał niemiecki optyk i astronom Fraunhofer.
Zajmował się on przede wszystkim doskonaleniem przyrządów optycznych. Aby wyszlifować dobrej jakości soczewę, należało między innymi znać wartość załamania światła w szkle, ta jednak jest zmienna zależnie od długości fali światła (wizualnie: koloru) oraz właściwości szkła, zmiennej zależnie od partii. Próbując wyznaczyć jakiś stały punkt graniczny, oglądał przez lunetkę widmo rozszczepione w prymacie. Zauważył wtedy, że przy dobrej rozdzielczości kolory wydają się podzielone ciemnymi kreseczkami, zupełnie jakby słońce w pewnych wartościach odcienia nie świeciło. Najintensywniejsze linie zostały przezeń wykorzystane do wyznaczania współczynnika załamania szkieł optycznych - miały stały układ, niezależny od pory dnia ani miejsca obserwacji, wystarczyło z badanego szkła zrobić pryzmat i wyznaczyć kąt pomiędzy przedłużeniem promienia wpadającego w pryzmat a położeniem ciemnej linii w załamanym widmie. Aby wyznaczać kąty, w oparciu o konstrukcję teodolitu opracował goniometr, w którym ruchoma lunetka skierowana na centralny pryzmat wyznaczała kąty załamania.
Po czym znów w temacie nie zachodziło nic istotnego, aż w połowie XIX wieku niemiecki chemik Robert Wilhelm Bunsen zainteresował się rozróżnianiem pierwiastków po kolorze płomienia.
Bunsen i Kirchoff

Wiadomo było, że wiele pierwiastków, po wprowadzeniu ich soli do płomienia, zabarwiało go na określony kolor. Sód na żółto, wapń na pomarańczowo, potas na fioletowo. Bunsen miał akurat o tyle dobre warunki do badania zjawiska, bo dopiero co wynalazł palnik, nazwany jego nazwiskiem, dający gorący i czysty płomień. W zasadzie mogła to być świetna metoda analityczna, ale sprawiała pewne trudności - ciężko było stosować ją do mieszanek pierwiastków, bo ostateczny kolor wychodził zmieszany, a ponadto wiele pierwiastków barwiło płomień na taki sam kolor. Zarówno miedź jak i bor dawały zielone zabarwienie, może nieco różniły się odcienie, ale było to trudne do uchwycenia.
Sole miedzi w płomieniu palnika Bunsena

W pracy tej zaczął mu pomagać fizyk Gustaw Kirchoff, który zaproponował przyjrzenie się zabarwionym płomieniom przez pryzmat. I tu nastąpiło wielkie zaskoczenie, okazało się bowiem, że rozszczepione przez pryzmat kolorowe światło zabarwionych promieni nie ma formy kawałka tęczy o jednym kolorze. Zamiast tego dzieliło się na szereg wąskich paseczków, mieszczących się w określonych miejscach tęczy. Kolor obserwowany był wypadkową nałożenia się tych odcieni, przy czym ten sam kolor płomienia różnych substancji mógł być wynikiem nałożenia bardzo różnie ułożonych pasm barw.
Aby opracować te różnice precyzyjnie i ilościowo, Kirchoff skorzystał ze znanej już konstrukcji goniometru, mierząc położenia pasm jako kąty między przedłużeniem promienia padającego a linią wyznaczaną przez załamany promień barwny danego pasma.
Naukowcy ci zaczęli więc badać czyste próbki bardzo różnych związków tych samych pierwiastków, aby sprawdzić czy forma chemiczna wpływa na wzór w świetle zabarwionych płomieni. Po sprawdzeniu różnych kombinacji doszli do wniosku, że niezależnie od tego czy pierwiastek ma postać czystą czy chemicznie związaną, wprowadzony do płomienia wywoła w nim pojaśnienie w zawsze tych samych miejscach w widmie. A ponieważ wzory pasm świetlnych w przebadanych pierwiastkach się nie powtarzały, wyglądało na to, że jest to nowa i niezwykle dokładna metoda oznaczania zawartości pierwiastków w badanych substancjach.

Nie minęło wiele czasu, a skojarzyli, że jasne linie w świecących płomieniach i ciemne linie w widmie słońca, mają ze sobą coś wspólnego. Niektóre występowały w tych samych miejscach. Niektóre pierwiastki świeciły, tworząc pasmo położone tam, gdzie w świetle słońca brakowało pewnego zakresu. Aby jakoś to wyjaśnić postanowili sprawdzić, czy da się w jakiś sposób tak podziałać pierwiastkami na światło, aby zamiast emitować jaśniejsze pasma osłabiały je w świetle płomienia. Okazało się że wystarczy przepuścić światło żarowe, o pełnym widmie, przez płomień zabarwiony solami danego pierwiastka.
Żaden z nich nie wiedział co konkretnie tam zachodzi, ale wyglądało na to, że świecenie i pochłanianie światła w określonych zakresach są powiązane. Ciemne linie w świetle słońca oznaczały, że między widoczną świecącą powierzchnią a obserwatorem muszą być obecne opary pierwiastków, pochodzące zapewne ze słabo świecącej atmosfery tej gwiazdy. Poprzez zwykłe porównanie ciemnych linii z liniami emisji kolorowych płomieni można było zatem poznać skład chemiczny słońca.
Widmo wzbudzonego helu


To, dlaczego zachodzą oba te zjawiska, oraz czemu pierwiastki w płomieniu świecą tylko w pewnych wąskich zakresach, zostało wyjaśnione dopiero po opracowaniu modelu atomu. Wystarczy już będący uproszczeniem model Bohra, aby zrozumieć w czym rzecz. Atom składa się z dodatnio naładowanego jądra i krążących wokół elektronów, które grupują się w powłoki o różnym oddaleniu od jądra. Każdej powłoce odpowiada różny stan energetyczny elektronu - im dalej od jądra, tym więcej energii kinetycznej posiada obecny na niej elektron.
Wartości energii poszczególnych powłok nie są jednak dowolne i przyjmują określone wartości oddzielone konkretnymi odstępami, pomiędzy tymi wartościami nie pojawiają się inne powłoki. Mówi się więc, że energia elektronów w atomie jest "porcjowana", czyli kwantowana.
Elektron, jako lekki nośnik ujemnego ładunku elektrycznego, może oddziaływać ze światłem, będącym przecież falą elektro-magnetyczną. Fala światła niesie ze sobą pewną energię, zmieniającą się wraz z długością tej fali. Najwięcej energii ze światła widzialnego mają więc promienie fioletowe a najmniej czerwone.

No i otóż: oddziaływanie między elektronem a kwantem światła może polegać na przekazaniu energii elektronowi. Ponieważ jednak wartości energii, jakie może przyjmować w atomie elektron, są określone, i nie może on mieć energii pomiędzy poziomami dwóch powłok, to elektron przyjąć może tylko określoną porcję tejże energii z padającego światła. Jeśli fala, z którą elektron się zetknie, będzie posiadała energię odpowiadającą dokładnie odstępowi między powłokami atomu, to elektron pochłonie tą falę i wskoczy na powłokę o wyższej energii. Jeśli natomiast fala będzie posiadała energię o wartości pośredniej, to do pochłonięcia nie dojdzie, światło to się odbije (nie następuje pochłonięcie tylko fragmentu energii fali odpowiadającego najbliższemu odstępowi energetycznemu).
Jednak stan w którym znalazł się teraz elektron na bardziej energetycznej powłoce nie jest zbyt trwały. Przeskakując zostawił po sobie puste miejsce, ponieważ zaś układy dążą generalnie do najniższej możliwej energii, szybko któryś elektron z wyższych powłok spada w to wolne miejsce. W wyniku tego następuje uwolnienie energii w formie fali światła o tej samej długości co uprzednio pochłonięta
Gdy źródłem energii dla elektronu we wzbudzonym pierwiastku było światło, wypromieniowywanie z powrotem tej samej fali co pochłonięta powoduje paradoksalne osłabienie intensywności tego wycinka widma w promieniu prześwitującym. Wynika to stąd, że ze względu na pewien skończony czas trwania stanu wzbudzonego, nie zostaje zachowany pierwotny kierunek. Obłok atomów oświetlony przechodzącym światłem świeci więc wzbudzającą go długością fali we wszystkich kierunkach w przestrzeni; tylko niewielka część jest emitowana zgodnie z kierunkiem promienia, my więc obserwujemy w tęczy takiego światła ciemne pasmo absorpcji.
Źródłem energii do wzbudzenia może być też jednak temperatura. Płomień taki świeci więc dookoła światłem ze wzbogaconym jednym fragmentem, obserwujemy wtedy świecący kolorowo płomień a w jego widmie jasne pasma emisji. Najlepiej jest obserwować to w pomieniach, które same świecą słabo, a więc w wodorowo-tlenowym lub mieszanki węglowodorów lotnych z dużą ilością powietrza.
Źródłem energii wzbudzenia atomów mogą być też zderzenia z cząstkami promieniowania lub z przyspieszonymi elektronami. Praktycznie jest to wykorzystywane w lampach neonowych - elektrony emitowane z elektrod w szklanej rurce, w której gaz znajduje się pod bardzo niskim ciśnieniem, są przyspieszane w polu elektrycznym. Zderzając się z atomami gazu, wzbudzają je do świecenia, w przypadku neonu jest to światło pomarańczowo-czerwone, dla ksenonu światło wydaje się białe. W świetlówkach kompaktowych elektrony wzbudzają opary rtęci, która emituje między innymi ultrafiolet. Ten pada na luminofor pokrywający bańkę. Substancje w nim zawarte pochłaniają ultrafiolet i ulegają wzbudzeniu elektronowemu, z którego wychodzą ze zmianą długości fali, emitując światło  zakresu widzialnego. Wreszcie w znanych nam lampach sodowych, które oświetlają nocą ulice, elektrony wzbudzają opary sodu, co wywołuje pomarańczową emisję. Światło lamp sodowych składa się praktycznie tylko z dwóch bliskich linii oznaczanych jako D, a więc rozszczepienie go pryzmatem da jedynie pomarańczową kreskę zamiast tęczy.

Dlaczego jednak układ linii widmowych jest dla każdego pierwiastka inny? Taki na przykład wapń od potasu różni się jednym dodatkowym elektronem na tej samej podpowłoce s, więc wydawałoby się, że w zasadzie powinien mieć podobne widmo, tylko z dodatkiem od przejść jednego elektronu więcej. Tymczasem ich widma na tyle się różnią, że potas barwi płomień na fioletowo, a wapń na pomarańczowo.
U góry Ca u dołu K
Efekt ten wynika z dodatkowych wpływów, jakie ma na poziomy energetyczne powłok (a więc i długości fali emisji podczas przejść między nimi) przyrost ilości protonów w jądrze.
Porównajmy coś wyraźnego: sąsiadujące ze sobą pierwiastki lit i beryl. Oba mają już zamkniętą powłokę elektronową 1s, a elektrony biorące udział w reakcjach chemicznej znajdują się na zewnętrznej powłoce 2s. Lit ma na niej jeden elektron, a beryl dwa. Powłoki te różnią się jednak między pierwiastkami średnicą i energią potrzebną do oderwania jednego elektronu. Atom litu ma promień atomowy 152 pm, atom berylu 112 pm. Energia pierwszej jonizacji litu to 520 kJ/mol, dla berylu 899 kJ/mol.
Te duże różnice, sięgające 30% są wywoływane tym, że elektrony na tej samej liczbie powłok są przyciągane przez jądro o zdecydowanie różnym ładunku. Jądro litu ma ładunek +3 a berylu +4, więc zewnętrzne elektrony w tym drugim są przyciągane mocniej. W efekcie obie powłoki, zarówno zewnętrzna 2s jak i wewnętrzna 1s (oraz potencjalna 2p na jaką wskoczą wzbudzone elektrony), znajdują się bliżej jądra a odstęp między nimi ma inną wartość. Zdecydowanie więc zmienia się wartość energii związana z przejściami elektronowymi między tymi powłokami, a wraz z energiami przejść zmienia się długość fali (kolor) przy której w widmie pojawia się pasmo emisyjne. Dla litu widmo jest stosunkowo proste - w zakresie widzialnym kilkanaście linii, z czego najintensywniejsze są trzy w zakresie zielonym, żółtym i czerwonym:
W przypadku berylu w tym zakresie barw nie widać linii, a te najwyraźniejsze lokują się w zakresie koloru niebieskiego i fioletowego:

Wpływ tego zjawiska widać choćby po zmianach średnic atomowych w układzie okresowym - w okresie spadają one w obrębie danego bloku, odzwierciedlając fakt przyciągania tej samej zewnętrznej powłoki, na której tylko przyrasta ilość elektronów, przez coraz cięższe jądro. Wszystkie więc powłoki i podpowłoki są bardziej przysuwane do środka, co przesuwa w widmie linie emisyjne.

Różnica w sile ładunku przyciągającego elektrony i w związku z tym zmiana odstępów energetycznych między wszystkimi powłokami w całym atomie, oczywiście spada w miarę wzrostu mas atomowych. O ile między litem a berylem wzrost o jeden proton stanowił wzrost ładunku o 33%, to dla takiego cezu i baru różnica wynosi 1,8%. Dodatkowe znaczenie mają więc również właściwości powłok, które w różnym stopniu oddziałują z ładunkiem jądra, co oznacza, że zmiana ładunku o tą samą wartość między parami różnych pierwiastków, wywoła odmienne przesunięcie powłok i nieproporcjonalną zmianę energii przejść.  Słabo ładunek jądra ekranują podpowłoki d, a jeszcze słabiej podpowłoki f, więc następne po nich podpowłoki mogą zostać silniej poprzesuwane, niżby to wynikało z samej zmiany średnicy tej najbardziej zewnętrznej.
Źródłem dodatkowych efektów są różnice w sposobie obsadzania powłok przez elektrony, na przykład  następująca w bloku D promocja elektronowa, oraz opisywane w innym artykule efekty relatywistyczne, które mocniej oddziałują na powłoki najbardziej zewnętrzne, zmieniając ich oddalenie i odstępy energetyczne.
Przechodząc w dół w układzie okresowym mamy też pierwiastki z coraz większą ilością samych powłok, co umożliwia powstawanie dodatkowych przejść, wzrasta przez to ilość linii w widmie. Widmo ciężkich pierwiastków może być niekiedy tak wypełnione licznymi liniami, że przy kiepskiej rozdzielczości może wydawać się ciągłe.
Czy linie dla różnych pierwiastków zawsze wypadają w innych miejscach? Nie wszystkie, czasem pojedyncze linie dla różnych przejść elektronowych mogą w różnych pierwiastkach wypaść na tej samej częstotliwości, jednak do porównania mamy zwykle kilkanaście czy kilkadziesiąt dalszych linii, przez co zupełne pomylenie różnych pierwiastków jest trudne.

Ale wróćmy do Kirchoffa i Bunsena.

Gdy więc badacze przebadali próbki znanych pierwiastków, obudziła się w nich czysta ciekawość. Rozglądali się wokoło i zastanawiali "Co by tu jeszcze?". Pod kątem zawartości pierwiastków sprawdzali sól kuchenną, ziemię, jedzenie a nawet popiół z cygar namiętnie palonych przez Bunsena. Jednym z wyborów były wody mineralne, które zgodnie z nazwą zawierają wiele soli mineralnych. Wśród przebadanych typów znalazła się też alkaliczna solanka z uzdrowiska Bad Dürkheim w niemieckiej Nadrenii.
Pierwsza próba, z wprowadzeniem odparowanych soli do płomienia, zaowocowała bogactwem emisji wielu, wzajemnie się zagłuszających pierwiastków, trzeba było więc doczyścić mieszankę klasycznymi metodami. Najpierw usunięto magnez, wapń i inne berylowce poprzez wytrącenie w formie siarczanów lub szczawianów. Gdy tak oczyszczoną mieszankę, która powinna zawierać już tylko sód, potas i lit zbadano ponownie, dokładne obserwacje wykazały istnienie słabych linii emisyjnych, które nie pasowały do znanych pierwiastków. A skoro tak, to musiały zostać wyemitowane przez pierwiastek nieznany.
Równolegle Bunsen, badając minerały litu, które mogły być źródłem soli w źródle uzdrowiska, odkrył jedną z tych nowych linii w lepidolicie, rzadkim minerale zasadowym występującym w tej samej okolicy, co przy okazji potwierdzało przypuszczenia, że dwie jasne linie emisyjne należą do dwóch różnych pierwiastków. Zwracała zwłaszcza uwagę mocna, jasnoniebieska linia, która znajdowała się bardzo blisko miejsca w którym podobną emisję daje stront. Nie mógł to być jednak on, bo został wytrącony wraz z innymi berylowcami. Ze względu na podobną reaktywność bardziej prawdopodobne wydawało się, że jest to pierwiastek podobny do litowców, który ze względu na kolor tej linii nazwano cezem (od łacińskiego określenia błękitnego nieba). Inna jasna linia emisyjna miała kolor rubinowo-czerwony, zatem odpowiadający jej pierwiastek nazwano rubidem.

Przez kolejne miesiące badacze pozyskiwali z uzdrowiska kolejne galony wody mineralnej, odparowywali i przerabiali pozostałe sole, próbując znaleźć jakiś sprytny sposób oddzielenia od siebie pierwiastków. Każda partia była badana spektroskopowo aby po natężeniu linii emisyjnych poznać, czy specjacja się udała.
Pierwszym etapem było oczywiście wytrącanie berylowców jonami siarczanowymi lub szczawianowymi. Przesącz mieszano z kwasem azotowym i odparowywano, następnie osad przemywano bezwodnym alkoholem. Jak się okazuje, spośród metali alkalicznych w alkoholu praktycznie nierozpuszczalny jest azotan sodu a rozpuszczalne azotany innych metali. Z tak powstałej mieszanki, lit udało się oddzielić poprzez wytrącenie w formie węglanu. Powstała więc ostatecznie mieszanka soli potasu i nieznanych pierwiastków alkalicznych, na których istnienie wskazywało widmo.

Dla dalszego rozdziału chemicy zastosowali wyrafinowaną metodę. Najpierw znaleźli związek, w którym metale te są bardzo trudno rozpuszczalne. Był to kwas chloroplatynowy, otrzymywany przez rozpuszczenie platyny w wodzie królewskiej. Tworzył ze zmieszanymi metalami trudno rozpuszczalne sole. Spośród nich chloroplatynian potasu był nieco lepiej rozpuszczalny w gorącej wodzie, możliwy był zatem rozdział metodą krystalizacji frakcyjnej.
Jest to technika rozdziału oparta o różnice rozpuszczalności związków - jeśli w danych warunkach, w których z roztworu wypadają kryształy, pewien składnik mieszaniny jest lepiej rozpuszczalny a drugi gorzej, to w powstających kryształach więcej będzie tego drugiego, a w pozostałym roztworze więcej tego pierwszego. Kryształy rozpuszczamy i ponownie przeprowadzamy krystalizację - składnik lepiej rozpuszczalny zostaje w roztworze, gorzej rozpuszczalny zatęża się w kryształach. Nawet jeśli różnica rozpuszczalności jest niewielka, po odpowiednio dużej ilości powtarzanych krystalizacji, ostatecznie otrzymamy kryształy bardzo czystej substancji gorzej rozpuszczalnej, a z pozostałych roztworów będziemy mogli w podobny sposób odzyskać bardzo czystą substancję lepiej rozpuszczalną.

Tak więc po bardzo wielu cyklach krystalizacji, rozpuszczania, krystalizacji i rozpuszczania, chemicy oddzielili poszukiwane metale od potasu. Dalsza przeróbka okazała się dużo prostsza - zredukowali powstałą sól podwójną do metalicznej platyny i soli szukanych pierwiastków. Dla tych z kolei stwierdzono, że ich węglany, równie dobrze rozpuszczalne w wodzie, wyraźnie różnią się rozpuszczalnością w alkoholu. Możliwe stało się więc oddzielenie jednego od drugiego i zbadanie ich właściwości.

Po przerobieniu 44 000 litrów wody mineralnej, Bunsen i Kirchoff otrzymali 9,2g chlorku rubidu i 7,3g chlorku cezu. Łatwo zrozumieć jak ogromnie mozolna była to praca. Równolegle trwały prace nad przerobem pollucytu. Po przerobieniu "zaledwie" 150 kg minerału otrzymali 0,5 g chlorku rubidu.
Obaj chemicy próbowali otrzymać czyste pierwiastki. O ile dla rubidu udało się to poprzez pirolizę winianu, to dla cezu dopiero po dwudziestu latach udało się wyizolować metal przez elektrolizę z metaliczną rtęcią.
Srebrzysty rubid u góry i złotawy cez u dołu.

Zarówno cez jak i rubid są pierwiastkami ogromnie reaktywnymi. Z wodą reagują wybuchowo, wodorotlenek cezu jest bardzo silną zasadą, zdolną trawić szkło i krzem. Pierwiastki te znajdują się w pierwszej grupie układu okresowego, litowcach, u samego dołu, co ma związek z własnościami.
Jedną z właściwości pierwiastków, które wpływają na reaktywność, jest elektroujemność, czyli pewna względna miara skłonności do przyciągania elektronów w związkach. Im silniej atom przyciąga elektrony, tym chętniej tworzy aniony. Wysoką wartość elektroujemności wykazują niemetale, które rzadko występują w formie kationów.
Na przeciwnym biegunie są metale alkaliczne, o bardzo niskiej elektroujemności. W związkach z innymi pierwiastkami jest znacznie więcej szans na to, że przyjmą formę kationu. Im niższa jest elektroujemność, tym silniejsza jest reaktywność w kontaktach z innymi substancjami. Cez i Rubid posiadają najniższe elektroujemności spośród pierwiastków (jeszcze mniejszą ma leżący pod nimi Frans, ale ten jest nietrwały), chętnie więc oddają elektrony i to powoduje, że są aż tak aktywne. Po prostu większość substancji i pierwiastków przyjmuje elektrony silniej, niż metale te są w stanie je zatrzymywać, z czym się więc nie zetkną, zachodzić będzie reakcja redukcji.

Właściwość ta znalazła zresztą zastosowanie - cez i rubid były i czasem nadal są używane jako pochłaniacze tlenu w niektórych urządzeniach, na przykład lampach elektronowych, jako tzw. "gettery". Umieszczone w bańce z próżnią, po podgrzaniu odparowują i reagują z tlenem, dwutlenkiem węgla a nawet azotem. Zwykle mają postać lustra napylonego od środka na szkło lub pętelki stopu, z której po pierwszym włączeniu urządzenia parują.
Cez, jak na pierwiastek alkaliczny, którego sole są łatwo rozpuszczalne w wodzie, jest też pierwiastkiem bardzo ciężkim. Ma masę atomową 132,9 u.  Z tego powodu stosunkowo dobrze rozpuszczalna sól octan cezu ma najwyższą rozpuszczalność wagową spośród prostych soli - w 100g wody może się rozpuścić 1010g.[s] Oznacza to, że w jednej szklance wody rozpuszczą się ponad dwa kilogramy.
Przekłada się to na wysoką gęstość roztworu, dochodzącą do 2,2 g/cm3. Mrówczan cezu, którego nasycony roztwór ma gęstość 2,5 g/cm3, jest używany jako składnik płuczek do odwiertów. Wypełnienie odwiertu cieczą o dużej gęstości powoduje powstanie na dnie ciśnienia, które powstrzymuje wyrzut podziemnej wody, ropy czy gazu, które w przeciwnym razie mogłyby wytrysnąć z otworu, uszkadzając wiertnię.

 Duża wielkość jonów tych metali powoduje, że nie pasują one do sieci krystalicznych wielu minerałów, trudno więc włączają się jako domieszki do pospolitych soli kamiennych czy skaleni potasowych. W procesach wulkanicznych oraz hydrotermalnych, zawarte w zasadowej magmie pierwiastki pozostają w ostatnich płynnych resztkach, po tym jak inne utworzyły już kryształy, więznące w coraz bardziej lepiej masie. Krystalizują ostatecznie jako składniki pegmatytów, skał charakteryzujących się obecnością dużych, zauważalnych kryształów. Minerałem najzasobniejszym w cez jest Pollucyt. Rubid stanowi częstą domieszkę w Lepidoicie.
*  *  *

Oczywiście od czasu Bunsena spektroskopia płomieniowa nadal się rozwijała. Odkryto dzięki niej wiele nowych pierwiastków, udało się za jej pomocą zbadać przebieg szybkich reakcji chemicznych oraz ustalić skład wszechświata. Jeszcze wiele razy będę wracał do tematu.
W najbardziej klasycznej formie badania świecenia płomienia, w który wprowadzono próbkę, znalazła spektroskopia ciekawe zastosowanie analityczne, w technice ASA. W tej technice próbkę rozpuszcza się w wodzie, z której niewielką porcję wprowadza się do płomienia. Płomień zaczyna świecić światłem zawartych w próbce pierwiastków. Teraz oświetla się go światłem emitowanym przez pary czystych pierwiastków w podłączonej pod prąd rurce próżniowej.
Jak to było tłumaczone przy wyjaśnieniu ciemnych linii widmowych, naświetlenie płomienia światłem o takiej długości, że niesiona przez nie energia umożliwia przeskok energetyczny, powoduje osłabienie tej długości fali w świetle przechodzącym. Jeśli ogień z parami różnych pierwiastków naświetlimy światłem emitowanym przez jeden z nich, to osłabienie światła przechodzącego będzie wywoływane tylko przez ten pierwiastek. A wielkość tego osłabienia będzie proporcjonalna do stężenia par w płomieniu.
W ten sposób można bardzo dokładnie oznaczyć ilościowo niemal wszystkie pierwiastki - pod warunkiem jednakże posiadania tylu lamp jarzeniowych z parami pierwiastków.
---------------
*  Kirchhoff, G.; Bunsen, R. (1861). "Chemische Analyse durch Spectralbeobachtungen". Annalen der Physik und Chemie. 189 (7): 337–381
 * https://en.wikipedia.org/wiki/Rubidium
*  http://pubs.acs.org/cen/80th/print/rubidium.html
* http://pau.krakow.pl/PKHN-PAU/pkhn-pau-XI-2012-11.pdf

[s]  https://www.spectrumchemical.com/MSDS/3454C.PDF


piątek, 22 marca 2019

Chemiczne wieści (21.)

Alternatywna metoda produkcji amoniaku
Produkcja amoniaku jest obecnie jedną z najważniejszych gałęzi przemysłu. W zasadzie stanowi wygodny sposób na zamianę niereaktywnego, atmosferycznego azotu, w jakiś łatwo do przeróbki związek.  Utlenienie amoniaku daje tlenki azotu, przerabiane na kwas azotowy i azotany. Najczęśniej stosowana jest tu metoda Habera-Boscha, w której wodór i azot reagują po wysokim ciśnieniem na katalizatorze z żelaza z różnymi domieszkami. Metody oparte o katalizator rutenowy mają mniejsze znaczenie. W roku 2016 wyprodukowaliśmy 116 milionów ton amoniaku
  Nie jest to metoda idealna. W cyklu produkcyjnym zużywa się dużą ilość energii, potrzebny do reakcji wodór zwykle otrzymuje się z metanu. Z tego też powodu trwają badania nad innymi sposobami.

W niedawnym artykule badacze z amerykańskiego Case Western Reserve University opisują udaną próbę otrzymywanie amoniaku metodą elektrochemiczną. Nie jest to do końca nowy sposób, bazuje na stosowanym kiedyś w Norwegii procesie Birkelanda-Eydego, w którym tlen i azot reagowały do azotanów w łuku elektrycznym (podobną metodę opatentował też Mościcki, późniejszy prezydent II RP). We wprowadzonej przez nich modyfikacji, azot reaguje z wodą w obłoku wysokoenergetycznej plazmy nad powierzchnią wody, tworząc amoniak bez tworzenia wodoru. Odpada więc jedna z procedur wstępnych. Metoda nie generuje ubocznego dwutlenku węgla i nie tworzy zbyt wysokich ilości ciepła a energia jest dostarczana z elektrycznością. Możliwe jest więc oparcie produkcji o odnawialne źródła energii, dzięki czemu koszty środowiskowe produkcji zmniejszają się. Ze względu na nie tworzenie łuku elektrycznego metoda zużywa mniej energii niż inne elektrochemiczne.

Gdy strumień plazmy  azotowej styka się z powierzchnią wody, w warstwie granicznej powstają solwatowane elektrony, mające silne właściwości redukcyjne. Woda jest zakwaszona.  Reakcja elektronów z kationami wodorowymi, lub z którąś z otaczających cząsteczek wody generuje rodniki wodorowe (czyli w zasadzie wodór atomowy), te mogą reagować ze wzbudzonym elektronowo azotem aż do amoniaku. Etap ten zachodzi już w wodzie, amoniak nie jest uwalniany do gazu.[1]

Rzadkie pierwiastki z odpadów
Ważną grupą pierwiastków mających zastosowanie w elektronice, są tak zwane pierwiastki ziem rzadkich, głównie lantanowce, czasem wlicza się tu cyrkon. spośród nich neodym jest używany do wyrobu magnesów o dużej sile, a europ w luminoforach w świetlówkach i ekranach. Ponieważ jednak pierwiastki te są, jak nazwa wskazuje, rzadkie, osiągają wysokie ceny.
Poszukując nowych ekonomicznych źródeł lantanowców, zwrócono uwagę na fosfogipsy, będące uciążliwym odpadem przy produkcji kwasu fosforowego z fosforytów. Obecnie składuje się je w wielkich hałdach z koniecznością dobrego odizolowania od środowiska, zagęszczają się w nich bowiem pierwiastki towarzyszące fosforanom, w tym radioaktywny uran i tor.
Jak zwrócono uwagę, fosfogipsy zawierają też podwyższoną ilość sześciu rzadkich lantanowców, potencjalnie więc mogłyby być alternatywnym źródłem. Problem więc w tym, jak wydzielić cenne domieszki z materiału, którego powstają setki ton rocznie, i aby nie wyprodukować przy okazji jeszcze bardziej szkodliwych odpadów.
50-metrowa hałda fosfogipsu w Wiślince koło Gdańska


Proponowane wcześniej metody polegały na przemywaniu fosfogipsów kwasem siarkowym, który nie rozpuszcza gipsu a przeprowadza do roztworu inne związki. Zastosowanie tego procesu na dużą skalę jest kłopotliwe i produkuje dużą ilość bardzo mocno zakwaszonego gipsu. W ostatnio opublikowanych badaniach zaproponowano ciekawą alternatywę. Fosfogips nasączono preparatem bakterii Gluconobacter, które w trakcie wzrostu produkują kwas glukonowy. Ten jest nie tylko dostatecznie kwaśny, ale też ma właściwości chelatujące metale, dzięki czemu śladowe ilości zanieczyszczających pierwiastków mogą zostać odsączone z roztworu przenikającego przez wilgotną masę. Lantanowce mogą być następnie wytrącone z roztworu i zagęszczone. Same bakterie są nieszkodliwe a inne produkty ich metabolizmu nie są toksyczne.
Kto wie, może więc w przyszłości straszące w krajobrazie hałdy zostaną oczyszczone z trujących domieszek, a nawet rozebrane? [2]

-------
[1] Ryan Hawtof et. all.; Catalyst-free, highly selective synthesis of ammonia from nitrogen and water by a plasma electrolytic system, Science Advances  11 Jan 2019: Vol. 5, no. 1

[2] Paul J. Antonick et all,; Bio- and mineral acid leaching of rare earth elements from synthetic phosphogypsum, The Journal of Chemical Thermodynamics, 2019; 132: 491

czwartek, 17 stycznia 2019

Azuryt i malachit - ostatnio w laboratorium (65.)

Kolejny przypadek pojawienia się czegoś ciekawego w kolbie obok właściwej syntezy.

W zeszłym tygodniu obrabiałem mieszaninę po reakcji, w której użytym katalizatorem były sole miedzi. Aby usunąć z mieszaniny ją i kwaśne produkty uboczne, mieszaninę rozpuszczoną w octanie etylu ekstrahowałem roztworem węglanu sodu a potem solanką dla odciągnięcia wody. Miedź ładnie przechodziła do fazy wodnej:

Roztwór węglanu, brany z butli, w której uprzednio go przygotowałem, był niemal stężony, solanka podobnie, a ponieważ z fazy organicznej przeszedł jeszcze rozpuszczalny w wodzie acetonitryl, szybko w kolbie ze zlewkami wytrącił się osad węglanu, nad którym pozostał granatowy roztwór soli miedzi:

Kolbkę odstawiłem w kąt dygestorium i nie zajmowałem się dalej. Po weekendzie okazało się, że trochę roztworu odparowało, a z mieszaniny zaczął krystalizować osad w formie drobnych igiełek

Najwięcej zebrało się na dnie, na białej warstwie węglanu. Było to dość ciekawe. Roztwór był zasadowy, zawierał jony miedziowe, węglanowe, hydroksylowe i chlorkowe, i był właściwie nasycony. W tych warunkach wypaść z niego mogło kilka niebieskich substancji - węglan miedzi, chlorek miedzi, zasadowy węglan miedzi, zasadowy chlorek miedzi, wodorotlenek miedzi...

Aby coś rozstrzygnąć (i pobawić się) ostrożnie zlałem roztwór, zostawiając tylko zmieszane osady:

Przepłukałem je następnie zimną wodą, aby wypłukać dobrze rozpuszczalny węglan sodu. Sam niebieski osad był w wodzie raczej słabo rozpuszczalny, co raczej wykluczało chlorek miedzi. Po odsączeniu małą ilość osadu przeniosłem na szkiełko zegarkowe i zadałem paroma kroplami rozcieńczonego kwasu solnego. Osad rozpuścił się, do ostatniej grudki wydzielając bąbelki gazu. Zatem musiał to być jakiś węglan miedzi. A konkretnie azuryt.

Miedź na drugim stopniu utlenienia tworzy z jonami węglanowymi sole, jednak w normalnych warunkach nie jest to po prostu stechiometryczny węglan CuCO
3
, jak by się to mogło wydawać (i jak jest to zwykle zapisywane w podręcznikach). Wynika to z większego powinowactwa jonów hydroksylowych niż węglanowych, które słabo koordynują. W praktyce więc z wodnych roztworów wytrąca się zasadowy węglan miedzi, zawierający jony węglanowe i wodorotlenkowe. Ten jednak może występować w dwóch formach, różniących się ilością jonów węglanowych. Forma zawierająca dwa jony węglanowe i dwa hydroksylowe (Cu3(CO3)2(OH)2  ) to błękitny azuryt, zaś forma z jednym jonem węglanowym i dwoma hydroksylowymi ( Cu2CO3(OH)2 ) to zielony malachit. Ich trwałość zależy od warunków - pod ciśnieniem atmosferycznym trwalszy jest malachit, zawierający mniej jonów węglanowych. Azuryt wymaga większego ciśnienia dwutlenku węgla dla uzyskania równowagi, bez tego, zwłaszcza pod wpływem wilgoci, ulega powolnej przemianie w malachit. Często więc w złożach obserwuje się oba minerały zmieszane, z ziarnami azurytu zachowanymi wewnątrz brył malachitowych.

Podczas wytrącania węglanu miedzi w trakcie szkolnych eksperymentów zwykle otrzymuje się osad zawierający przewagę malachitu, o niebiesko-zielonym kolorze, wynika to z niedostatecznej ilości jonów węglanowych. Dalsze przetrzymywanie mokrego osadu wywołuje po pewnym czasie całkowitą konwersję w malachit, przeprowadzenie reakcji w podwyższonej temperaturze przyspiesza przemianę do jednej-dwóch godzin.
Przypuszczam, że w tym przypadkowym osadzie otrzymałem raczej przewagę azurytu. Sprzyja temu przeprowadzenie krystalizacji w nasyconym roztworze węglanu (duży nadmiar jonów węglanowych).  Jedną ze wskazówek jest wyraźnie niebieski kolor osuszonego osadu:


Azuryt występuje w naturze jako minerał wtórny towarzyszący rudom miedzi, zwykle wraz z malachitem. Już od starożytności budził zainteresowanie, ze skał z przewagą tego składnika wykonywano ozdoby, zaś on sam po rozkruszeniu służył jako pigment malarski. Niestety znaną niedogodnością było powolne zielenienie oraz mała odporność na kwaśne składniki farby lub spoiwa, dlatego bardziej ceniona była ultramaryna, otrzymywana z minerału lapis lauzuli.
Malachit syntetyczny, otrzymywany z roztworów, znany był jako verditer, a syntetyczny azuryt jako niebieski verditer.

Neutralny węglan miedzi, jaki wydawałoby się, że powinien powstawać w reakcji, jest natomiast związkiem nietrwałym w obecności wilgoci i trudno otrzymać go normalną drogą. W zasadzie dopiero w 1973 roku opublikowano syntezę w bezwodnych warunkach między zasadowym węglanem a dwutlenkiem węgla, w wysokiej temperaturze i ciśnieniu. Ma postać szarego proszku i nie znalazł jakiegoś specjalnego zastosowania. [a]

--------
[a]  Hartmut Erhardt, Wilhelm Johannes, and Hinrich Seidel (1973): "Hochdrucksynthese von Kupfer(II)-Carbonat", Z. Naturforsch., volume 28b, issue 9-10, page 682.


sobota, 5 stycznia 2019

Ostatnio w laboratorium (64.)

Przygotowałem roztwór badanej substancji w deuterowanym DMSO, przeniosłem do czystej szklanej fiolki, opisałem na papierowej etykietce jakie jest jej oznaczenie i zaniosłem do pomieszczenia ze sprzętem do NMR. I na miejscu stwierdziłem, że próbka znowu mi zamarzła.

Gdy pierwszy raz mi się to trafiło, sądziłem że badana substancja wykrystalizowała. Nie jest to dobra sytuacja. Do badania bierzemy nieco mniej niż mililitr roztworu, który musi zawierać kilka miligramów badanej substancji, ze względu na czułość aparatu. Substancja nie zawsze łatwo się rozpuszcza, dlatego czasem faktycznie zdarza się, że zaczyna ponownie krystalizować w próbówce. Takie próbki dają widma mniej przydatne, z poszerzonymi sygnałami grup, czasem z dodatkowymi rozszczepieniami, co utrudnia interpretację.

W tym przypadku na szczęście było inaczej, na korytarzu było dosyć chłodno i rozpuszczalnik zamarzł. Temperatura krzepnięcia dimetylosulfotlenku to 18 °C, deuterowanego nawet więcej bo 20 °C. Wystarczy więc temperatura nieco niższa od pokojowej aby zaczął zamarzać. Wystarczyło ogrzać próbkę w dłoni. Kolejka na urządzeniu była krótka, a próbka wewnątrz samplera nie wychłodziła się na tyle aby zakrzepnąć ponownie.

A o spektroskopii NMR szerzej innym razem.

czwartek, 20 grudnia 2018

Chemiczne wieści (20.)

Chaotyczne węgliki trwalsze i twardsze
Grupa badaczy z Duke University oraz UC San Diego doniosła o odkryciu nowego rodzaju węglików. Znane dotychczas węgliki niekiedy stanowiły bardzo twarde i odporne termicznie materiały, używane jako materiały ścierne czy żaroodporne, jak choćby węglik krzemu, tytanu czy wolframu. Ich wadą była jednak kruchość.
Na podstawie symulacji komputerowych odkryto, że możliwe jest poprawienie własności mechanicznych węglików, po wprowadzeniu do struktury bardziej chaotycznego charakteru. Na podstawie symulacji zsyntetyzowali mieszany węglik z pięcioma różnymi metalami. Jego struktura krystaliczna zawiera warstwy węgla połączone z warstwami metalicznymi, w obrębie którego atomy różnych metali są przemieszane bez wyraźnego uporządkowania. Skutkuje to polepszeniem wytrzymałości materiału, bowiem naprężenia mechaniczne układają się w nim mniej uporządkowanie a powstające pęknięcia nie tak łatwo przedłużają się wgłąb, co chwila zatrzymywane przez kierującą naprężenia w inną stronę dyslokację.
Credit: Pranab Sarker, Duke University

Otrzymany mieszany węglik hafnu, niobu, tantalu, tytanu i cyrkonu jest twardszy i bardziej wytrzymały od używanych już technicznych węglików, a przy tym nieco lżejszy.[1]
https://phys.org/news/2018-11-disordered-materials-hardest-heat-tolerant-carbides.html

Selektywny rozpuszczalnik do odzysku złota
Odzysk złota z elektroniki jest gałęzią recyklingu tyleż zyskowną co kłopotliwą. Rozpuszczanie kolejnych składników mikroukładów wymaga agresywnych odczynników, często wydzielających szkodliwe opary i wytwarzających kłopotliwe odpady. dlatego cały czas poszukuje się metod bardziej selektywnych i bezpieczniejszych.
O takim odkryciu donosi właśnie zespół badaczy z Finlandii.
Credit: Angewadente Chemie

Zastosowany przez nich roztwór trawiący zawiera rozpuszczalnik dimetyloformamid (DMF), ligand para-pirydynotiol i utleniacz nadtlenek wodoru. Podawany przez nich mechanizm działania jest następujący: utleniacz zamienia pirydynotiol w pirydynotion, o strukturze chinonowej. Tenże kompleksuje złoto na powierzchni metalu. Następnie kompleks utlenia się - złoto obojętne do jonów złota I, a pirydynotion do pirydyny i elementarnej siarki. Powstałe jony złota są kompleksowane przez pirydynotiol obecny z nadmiarze. Złoto jest wydzielane po dodaniu środków redukujących.[2]

Spektroskopia mas trucizny we włosach
W 1995 roku chiński student Zhu Lang, na jednym z prestiżowych uniwersytetów, gwałtownie zachorował. Miał równocześnie objawy neurologiczne, żołądkowe i psychiatryczne, a w dodatku wypadały mu włosy Przez kilka miesięcy nie było wiadomo co mu jest. Wreszcie przyjaciele rozesłali jego historię na medyczne grupy dyskusyjne na Usenecie, gdzie kilku lekarzy rozpoznało objawy zatrucia talem. Dzięki temu wdrożono prawidłowe leczenie. Problemem było natomiast ustalenie sprawcy - tal jest bardzo rzadką trucizną, nawet na wydziale chemii uniwersytetu trudno było go zdobyć. Głównym podejrzanym był jeden ze współlokatorów Langa, który jako doktorant pracował ze związkami talu, do rozprawy jednak nie doszło, być może za sprawą wpływów bogatej rodziny.

Jednym z głównych problemów podczas śledztwa było ustalenie zawartości talu we włosach, oraz czasu w jakim nastąpiło zatrucie. Metody polegające na rozpuszczaniu włosów w kwasie były zbyt niszczące (dowód, który mógł być potrzebny w sądzie, zużywał się całkowicie). Sprawą po latach zajął się specjalista od spektroskopii mas Richard Ash, któremu adwokat rodziny otrutego udostępnił próbki włosów.

Spektroskopia mas to technika, w której badaną substancję przeprowadza się w osobne jony, następnie rozdzielane zgodnie ze stosunkiem ładunku do masy. Zliczając sygnały od rozdzielonych jonów można określić ich ilość w próbce, zaś dokładność określania masy jonu pozwala na odróżnianie różnych cząsteczek związków, o pozornie takiej samej masie mimo innego składu, a także rozróżnienie izotopów pierwiastków.
Ash zastosował w tym przypadku specyficzną technikę, w której włos naświetlany był krótkimi impulsami lasera ultrafioletowego, co wywoływało odparowanie zewnętrznej warstwy. Opary te wprowadzano do analizatora masy, który ujawniał charakterystyczny sygnał od dość ciężkich jonów talu. Wiedząc jakie było tempo wzrostu włosa i kiedy wypadł konkretny badany, Ash mógł określić zmiany stężenia pierwiastka w czasie, wykrywając wiele impulsów wzrostu. Najwyraźniej student był podtruwany przez kilka tygodni, wieloma drobnymi dawkami trucizny, która kumulowała się w organizmie. [3]

-------
[1] Pranab Sarker et al, High-entropy high-hardness metal carbides discovered by entropy descriptors, Nature Communications (2018) 9,
[2] Minna Räisänen et al. Pyridinethiol-Assisted Dissolution of Elemental Gold in Organic Solutions, Angewandte Chemie International Edition (2018).
[2] Richard David Ash et al, Details of a thallium poisoning case revealed by single hair analysis using laser ablation inductively coupled plasma mass spectrometry, Forensic Science International (2018) Volume 292, November 2018, Pages 224-231

poniedziałek, 19 listopada 2018

Ile jest związków chemicznych?

Ile właściwie istnieje związków chemicznych? Odpowiadając najkrócej: tak wiele, że się nie da policzyć.

Związkami chemicznymi są substancje o określonym typie połączenia różnych atomów, to jest posiadające strukturę, układ wiązań i wartościowości atomowych charakterystyczne dla niego, i powtarzalne w kolejnych porcjach. Liczba możliwych kombinacji atomów, już dla ich niewielkiej ilości, jest przeogromna. Dla składu pierwiastkowego C10 H22 możliwych jest 75 związków, różniących się tylko sposobem połączenia atomów węgla.[1] Wraz z ilością atomów węgla liczba izomerów gwałtownie rośnie, a to przecież tylko połączenia dwóch pierwiastków. Wszystkich pierwiastków na tyle trwałych, aby można było nimi operować jest ponad 90. Potencjalnie możliwych połączeń nawet przy ograniczonej ilości atomów jest niemal tyle, co gwiazd na niebie.

Z drugiej strony pewne połączenia, które da się wymyślić, niekoniecznie muszą mieć szansę faktycznie zaistnieć. Ze względu na kolejność łączenia się atomów pewne najbardziej naprężone, wykręcone czy zabudowane przestrzennie cząsteczki po prostu się nie utworzą. Hipotetyczny tetra-tertbutylometan nie został dotychczas zaobserwowany, ze względu na bycie bardzo ścisłą węglowodorową kulką, w której duże grupy organiczne wzajemnie sobie przeszkadzają i już podstawienie trzech nie zostawia za wiele miejsca na podejście czwartej.
Tetra-tertbutylometan
Rozważając więc ilość istniejących związków, należy raczej brać pod uwagę te faktycznie możliwe bądź też już wykryte. A ponieważ jest ich bardzo dużo, zaczęto je spisywać w bazach danych, możliwych do szybkiego przeszukania zawartości. Niektóre z nich są dostępne dla każdego on line.


Beilstein
Baza danych Beilstein gromadzi informacje o związkach, które wyizolowano w stanie czystym i zbadano właściwości oraz podano informacje spektroskopowe. Inaczej mówiąc, są to związki, których istnienie i właściwości zostały dobrze potwierdzone. Baza początkowo opierała się o związki opisane w "Beilstein Handbook of Organic Chemistry" wydawanym w Niemczech od 1778 roku, potem o związki opisane w najważniejszych światowych czasopismach naukowych.
Baza zgromadziła już informacje o około 6 milionach związków organicznych i 5 milionów reakcji w których się pojawiają. Dostęp do bazy odbywa się przez serwis Reaxys wymagający logowania, udostępniany pracownikom naukowym.

Gmelin
Pokrewna Beilsteinowi baza danych na temat związków nieorganicznych i organometalicznych. Zebrała informacje o 2,4 miliona związków.

Chem Spider
Ogólnodostępna bada danych na temat związków chemicznych, które dobrze zbadano. Z tego co zaobserwowałem, często można tam znaleźć więcej danych fizycznych niż podane w innych bazach, pełnych pustych rubryk. Zawiera informacje o około 65 milionach związków.

PubChem
Baza służąca do wyszukiwania informacji o związkach chemicznych, ich właściwościach, publikacjach w których się pojawiały, patentach itp. Jest to właściwie połączenie wiadomości z różnych baz. Dostęp jest darmowy, możliwe jest szukanie związków na podstawie rysunku strukturalnego, ograniczeniem jest tylko wielkość cząsteczki poniżej 1000 atomów.
Baza zawiera informacje o wyizolowanych, zbadanych i scharakteryzowanych związkach (około 94 miliony), oraz bardziej nieprecyzyjne dane na temat "substancji" do czego zaliczają się na przykład mieszaniny, kompleksy i nie do końca scharakteryzowane substancje. Tych zapisów jest 236 milionów.

CAS
Chemical Abstracts to wydawnictwo zbierające abstrakty - krótkie streszczenia mówiące o czym jest i co zawiera artykuł naukowy. Pozbierane zostały ze wszystkich ważniejszych czasopism, udostępniających anglojęzyczne abstrakty. Na podstawie tego zbioru utworzono katalog opisanych związków chemicznych, w którym każdemu przypisuje się numer - numer CAS. Ma on format trzech liczb oddzielonych myślnikami: XXXX-YY-Z. Pierwsza liczba może zawierać od dwóch do siedmiu liczb, druga zawiera dwie, zaś ostatnia jedną, jest to zresztą suma kontrolna pomagająca pilnować czy nie doszło do błędu w zapisie.
Podejście twórców do jakości danych jest nieco bardziej liberalne niż u Beilsteina - wystarczy że związek został opisany i scharakteryzowano jego skład i budowę. W bazie znalazły się związki organiczne, nieorganiczne, pierwiastki, niektóre wyraźnie różne alotropy, stopy metaliczne, interkalacje, klatraty itp. Jest to więc baza wszystkich opisanych substancji chemicznych.
Dla wielu związków szukanie na ich temat informacji czy publikacji jest łatwiejsze, jeśli szuka się po numerze CAS, niż po nazwie systematycznej - a ta potrafi być długa i skomplikowana.

W bazie jak na razie zgromadzono 144 miliony związków chemicznych, oraz 67 milionów protein, enzymów i sekwencji DNA.[2]

Te bazy oczywiście nie wyczerpują całego zasobu istniejących substancji. Ciągle bada się przyrodę, odkrywając w niej nowe związki. W substancjach smolistych niecałkowitego spalania z pewnością pojawiają się jeszcze nieopisane formy węglowodorów aromatycznych. Są też związki zsyntezowane i scharakteryzowane, które opisano w tak nieznaczących miejscach, że żadna baza ich nie zawiera.  Wreszcie - każdy z nas posiada w sobie unikalny związek chemiczny - własne DNA. Każdy człowiek to nowa cząsteczka, a tych przecież przybywa.
Nigdy nie doliczymy się wszystkich.
----------
* CAS
* Beilstein
* Pub Chem
* Chem Spider

 *  http://old.enea.it/com/inf/biblioteche/DiscoveryGate/Databases.pdf
[1] http://www.3rd1000.com/chem301/decane.htm
[2]  https://www.cas.org/about/cas-content

środa, 31 października 2018

Ostatnio w laboratorium (63.)

Ostatnio w laboratorium przypadkiem uzyskałem efekt, który wcześniej trudno mi było uzyskać zamierzenie w domowych warunkach. Podczas oczyszczania mieszaniny poreakcyjnej stosowałem między innymi ekstrakcję z roztworem wodorowęglanu sodu, dla usunięcia kwaśnych produktów ubocznych, po czym dla zmniejszenia zawartości wody w fazie organicznej przeekstrahowałem ją jeszcze z nasyconą solanką. Nasycony roztwór soli chętnie chłonie wodę. Oczywiście do ostatecznego dosuszenia używa się desykatorów w rodzaju bezwodnego siarczanu sodu, ale bez wstępnego odciągnięcia nadmiaru wody solanką, należałoby użyć tego środka wiążącego całkiem sporo.

Tak więc po rozdzieleniu faz oddzieliłem organiczną od solanki, którą to zlałem do osobnej zlewki. Tą odłożyłem na bok, i zapomniawszy wylać zostawiłem na weekend. W poniedziałek stwierdziłem, że mimo iż na ściankach nie było widać śladów krystalizacji czy większego odparowania, to na dnie zlewki powstało kilka ładnie uformowanych kryształów:

Choć sól kuchenna jest jednym z pierwszych wyborów, gdy tylko przyjdzie nam do głowy robienie sobie w domu kryształków, niespecjalnie się do tego nadaje. Ma niestety skłonność do krystalizowania w zbitych skupiskach drobnokrystalicznych, a różnica rozpuszczalności w wodzie między temperaturą pokojową a wrzątkiem jest mała, przez co wymuszanie krystalizacji przez przesycenie spadkiem temperatury, jest mało efektywne. W większości przypadków próby krystalizacji polegające na zanurzeniu sznurka w solance, kończą się powstaniem czegoś podobnego do białego stalaktytu.

Podczas domowych prób rezygnowałem więc z krystalizacji na sznurku czy nitce, zamiast tego wrzucałem do roztworu jakiś obiekt, który pozostawał całkowicie zanurzony.
Ziarno czarnego pieprzu z przezroczystymi kryształami
Teraz powstało mi natomiast bez żadnych przygotowań, bez powstania drobnokrystalicznych osadów i innych przeszkadzających dodatków, kilka dość regularnych kryształów o wielkości do pół centymetra:
Oczywiście, jak widać, nie są idealne. Są białe, zapewne podczas szybkiego wzrostu pochłaniały z roztworu zanieczyszczenia organiczne i banieczki powietrza. Rosły przyrośnięte do dna, dlatego zamiast regularnych kostek powstały płytki. Ciekawą cechą jest też kształt górnej ściany krystalicznej - posiada regularne wgłębienie, zagłębiające się w kryształ równymi schodkami.

To tak zwany kryształ szkieletowy, powstający w warunkach szybkiego wzrostu w warunkach przesycenia. Woda odparowywała z solanki, bardziej zagęszczony roztwór opadał na dno. Kryształy powstawały więc w warstwie nieruchomego roztworu o dużym stopniu przesycenia. Grawitacja w przypadku górnej ścianki kryształu nie wspomagała ruchu cieczy, zatem szybkość krystalizacji była ograniczana szybkością dyfuzji cząstek, oraz różnicowana anizotropią budowy kryształu.
W takich sytuacjach częstym zjawiskiem jest szybszy przyrost kryształu na krawędziach niż pośrodku ściany, wynika to z lepszej dostępności roztworu (zamiast docierać z połowy przestrzeni, cząstki mają 3/4 objętości z której dochodzą do powierzchni kryształu). Efekt ten może wzmacniać pojawiające się na krysztale pole elektryczne.
© Hershel Friedman - minerals.net

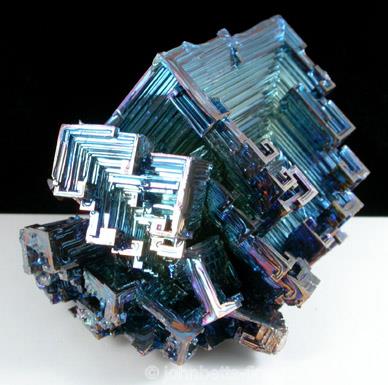
Zależnie od tego jak duży jest stopień przesycenia, oraz jaki jest normalny pokrój kryształów danej substancji, tworzą się więc albo kryształy zachowujące normalny pokrój, ale ze schodkowatymi lejami na ścianach, albo mające formę cienkich lejków, albo przybierające kształty igieł, gwiazdek czy pierzastych dendrytów. Z tworzenia takiego pokroju znany jest właśnie halit, ale obserwowano go też u kwarcu, kalcytu i w kryształach lodu. Łatwo powstaje też podczas krystalizacji bizmutu, metalu o stosunkowo niskiej temperaturze topnienia, z którego da się w amatorskich warunkach uzyskać efektowne kryształy.

© www.johnbetts-fineminerals.com


Wraz ze zmianą warunków, forma kryształu może się zmienić. Zmniejszenie stopnia przesycenia roztworu często powoduje wypełnienie jam w ścianach, jedyną pozostałością mogą wówczas być wtrącenia układające się wewnątrz kryształu w stożkowaty wzór.


czwartek, 25 października 2018

Dlaczego złoto jest złote?

Proste pytanie i wcale nie tak prosta odpowiedź. Bo po to aby wyjaśnić, czemu złoto jest złote sięgnąć trzeba nie tylko po fizykę kwantową, ale i teorię względności.
Największy na świecie blok złota o masie 250 kg. Wikipedia 


Metale generalnie charakteryzują się specyficznym oddziaływaniem ze światłem, powodującym powstawanie silnego połysku, a przy odpowiedniej gładkości powierzchni także lustrzanych odbić od powierzchni. Jest to wynikiem wewnętrznej, podstawowej cechy, mianowicie istnienia w ich sieci krystalicznej elektronów nie związanych z konkretnymi atomami, mogącymi wędrować po całej sieci i tworzących tak zwaną chmurę elektronową.
Fotony padające na dany obiekt oddziałują przede wszystkim z elektronami i to od ich stanów zależy, co się z tymi fotonami stanie. Zwykle w atomach lub cząsteczkach elektrony przyjmują pewne określone poziomy energetyczne. Jeśli trafi w nie foton o energii takiej, jak potrzebna do przeskoku na wyższy poziom, to zostanie on pochłonięty. Pochłanianie fotonów o pewnych energiach, odpowiadających fali światła w pewnych długościach, powoduje że odbite światło nabiera koloru.

W przypadku metali jest inaczej - ponieważ elektrony w chmurze nie są bezpośrednio związane z określonym atomem, ich energie zawierają się w pewnym szerszym przedziale. Gdy pada na nie światło, pochłaniają fotony z szerokiego zakresu energii, po czym powracając do poprzedniego stanu emitują je z taką samą energią i w kierunku zgodnym z zasadą zachowania pędu, czas trwania stanu wzbudzonego jest bowiem w chmurze elektronowej bardzo krótki. Obserwujemy zatem odbijanie światła we wszystkich zakresach i brak określonego koloru.
Bardziej trwałe przejścia energetyczne, powodujące pochłonięcie konkretnych długości fal, w większości metali dotyczy dużo wyższych energii, przez co absorpcja zachodzi dopiero w zakresie ultrafioletu.Ultrafioletu nie widzimy, a pozostałe światło jest już odbijane, dlatego metale nie mają własnego koloru.

Miedź
To znaczy nie do końca, miedź ma charakterystyczny żółto-czerwony kolor. Wynika to ze struktury elektronowej - miedź, choć nie leży na samym końcu bloku D ma całkowicie wypełnioną podpowłokę 3d. Następuje to wskutek promocji elektronowej - w drugiej połowie bloku staje się korzystniejsze energetycznie wypełnianie tej podpowłoki, kosztem elektronów z jeszcze bardziej zewnętrznej podpowłoki 4s. Ponieważ w efekcie zewnętrzna powłoka nie jest zupełnie zapełniona, elektrony z tej niższej mogą na nią przeskakiwać. Miedź jest stosunkowo lekka, więc wartość energii fotonów potrzebnej do tego procesu nie jest zbyt wysoka i mieści się w zakresie światła widzialnego. Miedź pochłania fiolet i część błękitu, co daje wypadkowy kolor pomarańczowy.


W przypadku złota nie ma tak łatwo. Jego konfiguracja elektronowa to [Xe]4f145d106s1 , ma zatem podobnie jak miedź całkowicie zapełnioną podpowłokę f i d i tylko jeden elektron na podpowłoce 6s. Niezupełne zapełnienie ostatniej podpowłoki umożliwiałoby przeskok elektronu z najbliższej podpowłoki 5d. Jednak z wyliczeń na podstawie praw okresowości wynika, że odstęp energetyczny między tymi poziomami w dużo cięższym i większym złocie wymagałby kwantu energii odpowiadającego światłu z zakresu ultrafioletu. Zatem złoto powinno, jak wiele innych metali, pochłaniać ultrafiolet zaś światło widzialne odbijać bez wpływu na kolor. Tak rzecz wygląda choćby dla leżącego nad nim srebra, o konfiguracji elektronowej [Kr]4d105s1 , które ma czysty, metaliczny wygląd.
Tymczasem jednak pomiary energii jonizacji wskazują na to, że w złocie odstęp energetyczny między podpowłokami jest mniejszy i mieści się w zakresie kwantów światła fioletowego i niebieskiego. Wyjaśnienie tej prawidłowości okazało się dla fizyków bardzo trudne, zarówno na gruncie fizyki klasycznej jak i kwantowej. Nic dziwnego więc, że trzeba było zaprząc do pracy trzecią dziedzinę - fizykę relatywistyczną opartą o efekty przewidziane przez teorię względności.

Ze względu na dwojaką naturę cząstek podlegającym prawom fizyki kwantowej, w ich zachowaniu się wyróżnić można cechy związane z falową formią jak i cechy związane z postacią cząstkową. Wprawdzie więc zrezygnowaliśmy z planetarnego modelu Bohra na rzecz bardziej rozmytych przestrzennie orbitali, ale wciąż przypisujemy elektronom moment orbitalny i pęd.
Im cięższy jest atom oraz im więcej ma łącznie powłok, tym jest większy i tym szybciej musi poruszać się jego najdalszy elektron, na który działa większe przyspieszenie. W przypadku masywnych i dużych atomów z szóstego okresu, prędkości liniowe zewnętrznych elektronów zaczynają stawać się istotnymi ułamkami prędkości światła.* Co zaś zbliża się do tej prędkości, to musi też nabierać relatywistycznych cech. Jednym z efektów, które się obserwuje, jest masa relatywistyczna - zwiększenie bezwładności, czyli pozorny wzrost masy oddziałujący wzdłuż kierunku ruchu.

Efekty te najsilniej odczuwają elektrony podpowłoki 6s, najbardziej zewnętrznej. Relatywistyczny wzrost masy pociąga za sobą zmniejszenie rozmiaru tejże powłoki i spadek energii orbitalnej. W związku z tym odstęp energetyczny między całkowicie wypełnioną podpowłoką 5d a częściowo 6s zmniejsza się. W efekcie zwęża się pasmo energetyczne populacji elektronów w metalu, zaś do przeskoku z niższej podpowłoki do wyższej wystarcza już mniejsza energia - odpowiadająca fotonom z zakresu światła fioletowego i niebieskiego. Obserwowanym więc efektem jest żółty kolor metalu, który w pozostałych zakresach odbija światło bez zmian.
To zresztą nie jedyny efekt. Przybliżenie zewnętrznych elektronów powoduje też zwiększenie energii potrzebnej do wyrwania ich z atomu. Osłabia to skłonność złota do tworzenia związków chemicznych, skutkując jego szlachetnością. Mniejszy rozmiar zewnętrznej, niezupełnie wypełnionej powłoki, skutkuje też większą elektroujemnością i pojawieniem się pewnych cech podobnych do niemetali. Na przykład złoto stosunkowo łatwo tworzy aniony w solach międzymetalicznych z cezem i rubidem. Mniej chętne tworzenie wiązań metalicznych skutkuje słabszym przyciąganiem się do ciebie atomów w metalu, a co za tym idzie dużą miękkością i kowalnością. Efekty te powodują też wysoką przewodność cieplną i elektryczną.
Cez


Efekty relatywistyczne wpływają też na inne pierwiastki, najsilniej ujawniając się w tych na dole układu okresowego, w zaczynających zapełniać lub kończących zapełniane nowej podpowłoki. Ten sam efekt zmiany pasma elektronowego, co u złota, występuje też w przypadku cezu, który w stanie czystym, bez warstewki tlenków, jest jasno-złoty. Zaczynający 7 okres frans także powinien mieć taki kolor, jest jednak pierwiastkiem silnie radioaktywnym, którego nie uzyskano w makroskopowych ilościach, gdyby zaś nawet, to odparowałby pod wpływem własnej aktywności.
Następująca zaraz po złocie rtęć korzysta z tych efektów w odmienny sposób - znajdując się na końcu bloku D ma całkowicie wypełnione podpowłoki 5f i 6s, niechętnie więc tworzy wiązania - również sama ze sobą. Pierwiastki nad nią są stosunkowo niskotopliwe. Relatywistyczne zwiększenie masy dotyczy u niej całej pary elektronowej na najbardziej zewnętrznej podpowłoce, co jeszcze bardziej osłabia wiązania metaliczne. Wiązanie Hg-Hg jest więc na tyle słabe i długie, że już w temperaturze pokojowej drgania termiczne je zrywają. W efekcie rtęć jest metalem płynnym nie tylko w temperaturze pokojowej, ale nawet jeszcze do -39 ° C gdy to ostatecznie krzepnie.

W następujących dalej pierwiastkach z bloku P, relatywistyczne obciążenie dotyczące całej pary podpowłoki s powoduje, że pierwiastki te dużo mniej chętnie oddają te dwa elektrony. Następuje więc stabilizacja poziomów utleniania o 2 mniejszych niż typowo dla grupy. Grupa 13, borowców, ma typowy stopień utlenienia 3, z najtrwalszymi związkami zawierającymi kationy 3+; leżący na samym dole tal, tworzy natomiast trwałe związki na stopniu utlenienia 1 co ma wpływ na jego silne właściwości toksyczne. W grupie azotowców typowym trwałym stopniem utlenienia jest 5, z wyjątkiem leżącego na samym dole bizmutu o preferowanym stopniu 3.
Efekt ten skutkuje też osłabieniem metaliczności i wzrostem elektroujemności metali, przez co ołów jest dość miękki, a bizmut ma wysoką oporność elektryczną.
Relatywistyczne zmniejszenie orbitalu s stanowi też około 10% zjawiska kontrakcji lantanowcowej, czyli nie powiększania się średnic atomów lantanowców, mimo zwiększania się ilości elektronów, za które głownie odpowiada słaba siła ekranująca ładunek jądra podpowłoki f.

--------
* przybliżony wzór na prędkość elektronu na ostatniej orbicie, to liczba atomowa Z, podzielona przez stałą struktury subtelnej, razy prędkość światła.

 https://pl.wikipedia.org/wiki/Efekt_biernej_pary_elektronowej
 https://en.wikipedia.org/wiki/Relativistic_quantum_chemistry

wtorek, 16 października 2018

Ostatnio w laboratorium (62.)

Gdy chemik wychodzi z pracy do domu, dobrze jest zadbać o to, aby przypadkiem nie wynosił na sobie chemikaliów. Zwłaszcza na rękach, którymi będzie potem dotykał wszystkiego, w tym domowników i siebie. Oczywiście przy pracy z odczynnikami powinno się stosować rękawiczki, ale trudno się zupełnie ustrzec przed pobrudzeniem. Często przed wyjściem do domu, po umyciu rąk sprawdzam ich czystość pod lampą ultrafioletową ustawioną na dalszy, "czarny" zakres. Większość substancji z którymi pracuję, w jakimś stopniu świeci w takim zakresie, zwykle na niebiesko lub żółto.

Dlatego łatwo będzie zrozumieć moje obawy, gdy podczas takich prób stwierdziłem wyraźną fluorescencję samych paznokci, zupełnie jakby czymś się nasączyły:
Dopiero przegląd literatury nieco mnie uspokoił. Otóż wygląda na to, że paznokcie fluoryzują same z siebie. W przeglądzie dermatologicznych badań nad skórą opisano naturalne świecenie naświetlanych ultrafioletem paznokci.[1] Nie dowiedziałem się natomiast co konkretnie w nich świeci, może bilirubina która dość często w stanach chorobowych odkłada się w płytce paznokcia aż do wyraźnego zabarwienia.
Do paznokci mogą też przenikać fluoryzujące leki - po zażyciu tetracykliny obserwuje się żółte świecenie, a po zażyciu atabryny żółto-zielone.[2] Próbuje się wykorzystać to zjawisko w bezinwazyjnej diagnostyce.

---------
[1]   Pierre Agache, Philippe Humbert, Measuring the Skin, Google Books s. 296

[2] https://onlinelibrary.wiley.com/doi/abs/10.1046/j.1365-4362.1999.00794.x

poniedziałek, 24 września 2018

Chemiczne wieści (19.)

Papierowa bateria którą zasila bakteria
Wykorzystanie żywych organizmów do wytwarzania energii jest jak na razie raczkującym działem technologii. Pewnym krokiem na przód jest doniesienie badaczy z Birmingham University o stworzeniu lekkiej minibaterii, której podstawowym materiałem jest zadrukowany papier. Na papierowe podłoże naniesiono warstwę przewodzącego polimeru z akceptorem elektronów, a na drugą stronę tusz zawierający cząstki metalu. Sam papier został ponadto pokryty przetrwalnikami wysuszonych bakterii elektrogennych.
Są to bakterie które potrafią tworzyć ładunki elektryczne generując niewielkie prądy. Nie tak dawno odkryto, że w kolonii tworzą między sobą połączenia przekazując sobie wzajemnie energię, oraz że mogą być pobudzane do wzrostu przez zewnętrzne napięcie.
W tym przypadku bakterie zostały użyte jako źródło prądu. Po nasyceniu papieru elektrolitem, którym może być na przykład ślina, woda pitna czy sok roślinny, bakterie zaczynają metabolizować i generować prąd. Drobne ładunki zebrane z zestawu wielu połączonych ogniw, na arkuszu złożonym w harmonijkę, wystarczyły aby po kilkunastu minutach od nawilżenia dało się tym prądem zapalić diodę czy zasilić kalkulator elektroniczny.
Credit: Seokheun Choi

Badacze celują tym urządzeniem w przenośne urządzenia analityczne, na przykład do wykrywania substancji we krwi czy moczu, albo zanieczyszczeń w wodzie pitnej. Urządzenie nie potrzebowałoby zasilania, byłoby lekkie, a badany płyn byłby równocześnie elektrolitem.[1]

Nadmierne wzburzenie chmielonego piwa wyjaśnione 
W najczęściej używanej technice warzenia piwa, głównym surowcem jest słód, otrzymywany z ziaren zbóż poddanych przeprocesowaniu, w którym namoczone ziarna rozciera się uwalniając enzymy rozkładające skrobię do prostych cukrów. Następnie mieszanina ta jest gotowana z chmielem, co zabija przeszkadzające bakterie i dzikie drożdżaki, oraz uwalnia z chmielu aromaty i goryczki. Następnie mieszanina jest poddawana fermentacji przy pomocy odpowiednio dobranych gatunków drożdży, a po zakończeniu fermentacji, gdy proste cukry zostaną rozłożone, piwo może zostać zabutelkowane.
W ostatnich latach coraz większą popularność zdobywa sobie technika chmielenia na zimno, polegająca na macerowaniu piwa z chmielem już po ustaniu fermentacji burzliwej. Dzięki temu piwo zyskuje wyraźniejszy i mocniejszy aromat chmielu, bez przesadnej ilości goryczki. Część bowiem substancji aromatycznych zwyczajnie odparowuje podczas warzenia, lub jest usuwana z bąbelkami.
Technika ta bywa jednak nieco kłopotliwa - piwowarzy częściej niż zwykle obserwowali w tak zrobionym piwie pojawienie się dodatkowej, nie kończącej się szybko fermentacji. Jeśli po pozornym spadku ilości cukrów i zaprzestaniu fermentacji piwo nachmielono i za szybko zabutelkowano, następująca w butelce dalsza fermentacja powodowała przy otwarciu gushing (fontanna piany pod ciśnieniem) a nawet pękanie butelek w trakcie leżakowania. Dodatkowym problemem mogła być za wysoka zawartość alkoholu.
Zwykle za przyczynę tego zjawiska uznawano natlenienie piwa powietrzem zawartym w chmielu, zanieczyszczenie dzikimi drożdżami czy obecność cukrów prostych w samym chmielu, co dostarczyło drożdżom dodatkowego pokarmu. Ostatnie badanie zespołu z Oregon State University dorzuca jeszcze jedną możliwość.
Credit: American Chemical Society

Naukowcy poddali powtórnemu chmieleniu komercyjne piwa, a więc takie, w których co się miało przefermentować, to już przereagowało. Okazało się, że zawartość alkoholu i dwutlenku węgla ponownie się zwiększyła, zupełnie jakby w piwie pojawiły się dodatkowe cukry proste. Dokładne przeanalizowanie składu pozwoliło odnaleźć źródło.

Podczas produkcji słodu oraz dalszego warzenia, nie cała skrobia ulega rozkładowi do fermentowalnych cukrów prostych. Część łańcuchów skrobi ulega tylko podziałowi na dekstryny - fragmenty zawierające kilka - kilkanaście reszt glukozowych, które są rozpuszczalne w wodzie i nie da się ich oddzielić filtrowaniem. Drożdże nie za bardzo mogą się nimi pożywić, pozostają więc w piwie jako niefermentowalne węglowodany. Jak się jednak okazuje, sam chmiel zawiera enzymy mogące rozkładać dekstryny. W wyciągu z suszu oznaczono aktywność amyloglukozydazy, alfa i beta amylaz i dekstrynazy. Ich zawartość wystarcza aby rozłożyć dekstryny i dostarczyć dodatkowych porcji fermentowalnych cukrów prostych.
Podczas dalszych eksperymentów badacze sprawdzili, że stopień przereagowania można kontrolować temperaturą, czasem i ilością macerowanego chmielu, potencjalnie więc możliwe by było takie dobranie warunków procesu, aby przykre efekty uboczne pojawiały się rzadziej. [2]

Pasek do sprawdzania antybiotyków
Antybiotyki należą do najczęściej fałszowanych leków. Podróbki nie zawierające właściwego leku, lub z substancją właściwą rozmieszaną z czymś nieaktywnym, krążą po sklepach, pojawiają się na aukcjach internetowych oraz bywają sprzedawane do krajów trzeciego świata. Zespół badaczy z Carolina State University opracował prosty test kolorymetryczny, który może wykazać czy tabletka zawiera antybiotyk, oparty zasadą działania o testy ciążowe.
Fragment badanej tabletki rozpuszcza się w wodzie a roztwór nakłada na koniec papierowego paska. Gdy pasek nasiąknie, zawarty w nim związek, nitrocefina, może reagować z drugim składnikiem, enzymem betalaktamazą. Przy nieobecności antybiotyku, reakcja spowoduje powstanie produktu o czerwonym kolorze. Antybiotyk z grupy beta-laktamów (głównie penicyliny) będzie natomiast sam reagował z laktamazą, zmniejszając szybkość reakcji ze wskaźnikiem i powodując, że pasek pozostanie żółty.
Podczas ślepej próby z przemieszanymi próbkami z i bez antybiotyków test prawidłowo oznaczył zawartość penicylin w 29 z 32 próbek.[3]
Copyright © 2018 American Chemical Society

---------
[1] Yang Gao Seokheun Choi, Merging Electric Bacteria with Paper, Adw. Mat. Tech. vol 3 issue 8
[2]  Kaylyn R. Kirkpatrick and Thomas H. Shellhammer, Evidence of Dextrin Hydrolyzing Enzymes in Cascade Hops (Humulus lupulus), J. Agric. Food Chem., 2018, 66 (34), pp 9121–9126
[3] Katherine E. Boehle et al, Paper-Based Enzyme Competition Assay for Detecting Falsified β-Lactam Antibiotics, ACS Sens., 2018, 3 (7), pp 1299–1307

piątek, 21 września 2018

Ostatnio w laboratorium (61.)

Bardzo ładna rekrystalizacja:
W tym przypadku była to pewna pochodna chinoliny. Kilkakrotna krystalizacja, rozpuszczenie i ponowna krystalizacja pozwoliły na oddzielenie brązowego zanieczyszczenia od jasnokremowego związku bez konieczności użycia chromatografii.